Un programme de qualification rigoureux démontre que les agents, méthodes d'application et procédures sélectionnés sont efficaces dans les conditions réelles d'utilisation. Il doit également prouver que des opérateurs formés sont capables d'exécuter le processus de manière cohérente et que les données sous-jacentes restent pertinentes tout au long du cycle de vie du programme.
Cet article se concentre sur les surfaces des salles blanches qui n’entrent pas en contact avec le produit, ainsi que sur les surfaces externes des équipements. La validation du nettoyage des équipements entrant en contact avec le produit, les études CIP/COP ainsi que le transfert de résidus de produit ne relèvent pas du champ d'application principal de cet article.
Pourquoi la qualification du nettoyage et de la désinfection est-elle importante ?
L’annexe 1 des BPF de l’UE considère le nettoyage et la désinfection comme faisant partie du contrôle de la contamination. Les sections 4.33 à 4.36 incluses traitent des programmes écrits, de la nécessité de nettoyer avant de désinfecter, l’utilisation de plusieurs types de désinfectants, l’utilisation régulière d’un sporicide, la validation du processus de désinfection ainsi que les contrôles des désinfectants et des produits de nettoyage utilisés dans les zones de classes A et B.
Des références complémentaires telles que la norme ISO 14644-5, l’USP <1072>, les directives de la FDA relatives aux procédés aseptiques et le rapport technique n° 70 de la PDA peuvent apporter un contexte opérationnel ou technique supplémentaire. L’approche de qualification doit toutefois être adaptée à l’installation, à la flore microbienne, aux matériaux, aux procédés et aux risques de contamination.
Si l’objectif est de démontrer l’efficacité des désinfectants et des procédures de désinfection sur les surfaces concernées de la salle blanche, une étude de validation spécifique à la désinfection peut fournir les preuves nécessaires pour étayer la stratégie de contrôle des infections et les procédures approuvées.
Ce à quoi s’attendent les inspecteurs
Il est peu probable que les inspecteurs évaluent un programme de qualification en se basant exclusivement sur des données de laboratoire relatives à l’efficacité. Ils rechercheront un lien clair entre l’évaluation des risques, les produits sélectionnés, la conception de l’essai, les procédures opérationnelles, la surveillance de routine et l’évaluation du cycle de vie.
- Une justification documentée du choix des produits de nettoyage et de désinfection, des concentrations et des temps d’action minimaux.
- Preuve que le programme couvre les bactéries, levures, champignons et, si nécessaire, les spores bactériennes pertinents.
- Des données recueillies dans le cadre de contrôles appropriés de neutralisation, de non-toxicité et de récupération.
- Des essais réalisés sur des matériaux représentatifs des salles blanches et avec des isolats environnementaux pertinents provenant de l’établissement.
- Procédures dans lesquelles la préparation, l’application, le temps d’action, la technique d’essuyage ou de frottage ainsi que l’élimination des résidus sont clairement définis.
- Formation du personnel d'exploitation et preuve que le processus approuvé est reproductible dans le cadre de l'exploitation quotidienne.
- Prélèvement d’échantillons basé sur les risques, critères d’acceptation prédéfinis, analyse des tendances et réévaluation documentée après toute modification significative.
Les meilleurs programmes montrent comment ces éléments interagissent. Une analyse en laboratoire bien conçue ne peut pas compenser une SOP floue, un temps d’action irréaliste ou une mise en œuvre incohérente en salle blanche.
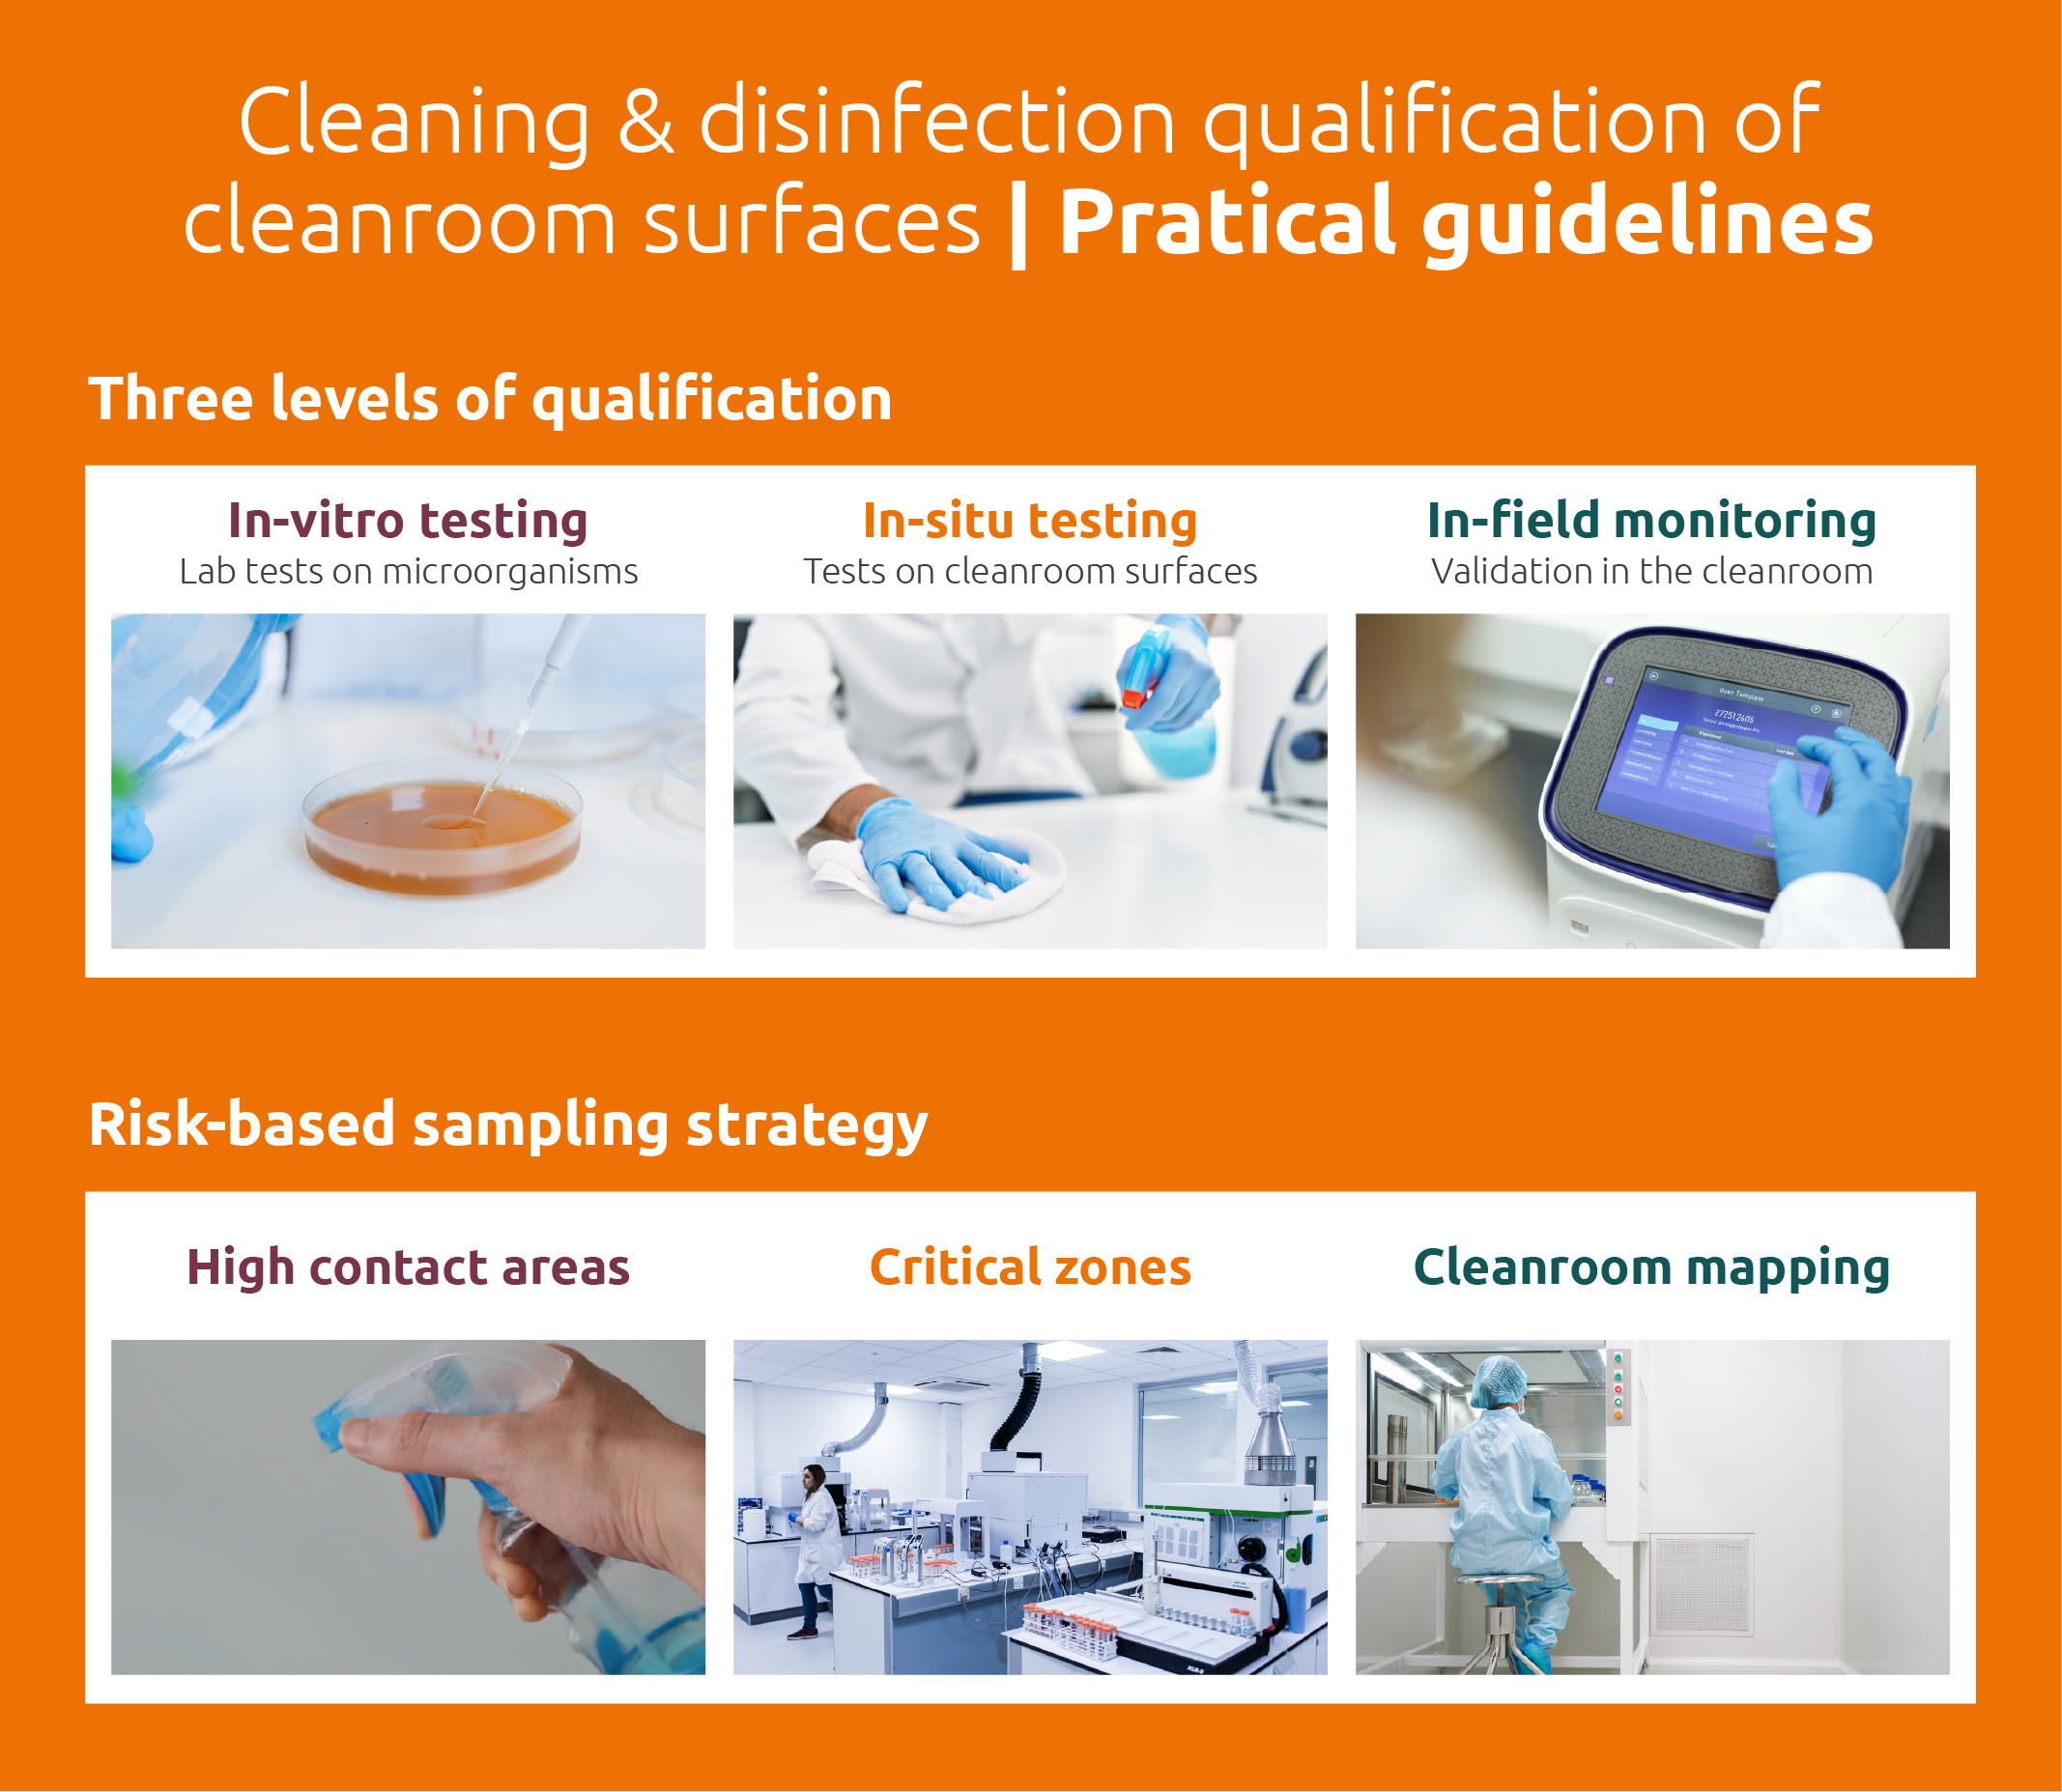
Les trois étapes de la qualification
La qualification du nettoyage et de la désinfection comprend généralement trois étapes complémentaires : les essais in vitro, les analyses de surface in situ et la vérification en conditions réelles. Le passage des essais contrôlés en laboratoire aux conditions réelles d’utilisation permet de déterminer à la fois l’efficacité antimicrobienne et la reproductibilité opérationnelle.
1. Essais in vitro
Au premier niveau, les substances actives candidates sont évaluées dans des conditions de laboratoire contrôlées. Les produits doivent être testés à la concentration et pendant la durée d’exposition minimale définies dans la procédure, et non pas uniquement dans les conditions d’essai les plus favorables au fabricant.
En fonction de l'allégation visée et du domaine d'application, les méthodes courantes peuvent notamment inclure :
- les essais quantitatifs en suspension, tels que les normes EN 1276 ou EN 13727 pour l'activité bactéricide, EN 1650 ou EN 13624 pour l'activité antifongique, la norme EN 13704 pour l'action sporicide et la norme EN 14476 pour l'action virucide.
- des essais sur support ou sur surface, tels que la norme EN 13697, pour évaluer l’activité sur une surface non poreuse sans action mécanique.
- Études sur le temps de contact tenant compte du temps de contact humide minimal que les utilisateurs doivent atteindre dans la pratique quotidienne.
- Essais d'efficacité des agents de neutralisation, de non-toxicité des agents de neutralisation et du taux de récupération.
La neutralisation est une mesure de contrôle décisive. Si, après le prélèvement d’échantillons, des résidus actifs du désinfectant sont encore présents, la réduction microbienne peut sembler supérieure à celle obtenue pendant le temps d’action défini. Cela peut compromettre la validité de l’ensemble des données.
Les essais ne doivent pas se limiter aux souches standard de la pharmacopée. Il convient également d’inclure des isolats environnementaux représentatifs provenant de l’installation, en particulier les organismes récurrents, résistants ou sporulés identifiés dans le cadre du programme de surveillance environnementale.
2. Essais in situ sur des surfaces représentatives
Au cours de la deuxième étape, des micro-organismes sélectionnés sont testés sur des échantillons de matériaux utilisés dans la salle blanche. Il peut s’agir, entre autres, d’acier inoxydable, de revêtements de sol en époxy, de vinyle, de verre, de polycarbonate et de revêtements de surface spécifiques d’équipements. L’étude doit refléter la concentration visée, le temps de contact humide minimal, la méthode d’application et les conditions de « pire scénario » pertinentes.
- Réduction microbienne sur chaque matériau représentatif selon des critères d’acceptation prédéfinis et scientifiquement fondés.
- Compatibilité des matériaux après des applications répétées, y compris en termes de corrosion, de formation de taches, de microfissures et de formation de résidus.
- L'influence de l'état, de la configuration ou de l'accessibilité de la surface sur l'efficacité de l'application.
- La possibilité de respecter le temps d’action requis et de suivre les étapes d’élimination des résidus sans perturber de manière inacceptable le déroulement des opérations.
S’il faut démontrer qu’un ensemble d’instructions plus complet – comprenant des étapes de nettoyage ou de stérilisation pour un dispositif médical ou tout autre article réutilisable – est efficace et reproductible, la validation des instructions de nettoyage et de stérilisation peut contribuer à la validation de ces instructions dans des conditions d’utilisation définies.
3. Vérification pratique dans la salle blanche opérationnelle
Au dernier niveau, le processus approuvé est vérifié dans l’environnement opérationnel et avec les opérateurs qui seront amenés à l’exécuter de manière routinière. C’est généralement à ce stade que les lacunes de mise en œuvre apparaissent. On peut citer comme exemples le non-respect du temps de contact humide prescrit, des techniques d’essuyage inégales, des prélèvements effectués à un moment non défini du cycle de nettoyage, ainsi qu’une élimination insuffisante des résidus.
Parmi les méthodes de contrôle pertinentes, on peut citer notamment :
- les plaques de contact, à condition que la surface et la méthode de récupération soient adaptées.
- Les cotons-tiges pour les petites surfaces, les surfaces irrégulières ou difficiles d’accès.
- La bioluminescence ATP comme outil d'aide rapide et indicateur de tendance. L’ATP mesurant les résidus organiques et non l’élimination des micro-organismes, il ne doit pas être utilisé comme preuve principale de l’efficacité de la désinfection.
Le prélèvement doit être effectué à un moment prédéfini après le nettoyage et la désinfection. Les sites doivent être sélectionnés en fonction du niveau de risque et non par souci de commodité. L'étude sur le terrain doit également inclure l'observation directe de la préparation de la solution, de la technique d'application, du schéma d'essuyage, du temps de contact en milieu humide et de l'élimination des résidus.
Comment élaborer une stratégie d’échantillonnage fondée sur les risques
Toutes les surfaces d’une salle blanche ne présentent pas le même risque de contamination. Une évaluation documentée doit donc déterminer où l’échantillonnage est le plus pertinent, à quelle fréquence il est nécessaire et comment les résultats doivent être interprétés en lien avec les données issues de la surveillance environnementale.
Parmi les facteurs de risque importants, on peut citer notamment :
- la fréquence et la nature des contacts avec le personnel d’exploitation, les matériaux ou les équipements ;
- La proximité de zones de production critiques, de produits ouverts ou de composants exposés.
- Le type de matériau, la nature de la surface et la sensibilité à l’adhérence microbienne ou à la formation de biofilm.
- L’accessibilité, notamment le fait que la surface soit difficile à atteindre ou à nettoyer en profondeur.
- Les résultats antérieurs de la surveillance environnementale et l’apparition répétée de certaines souches isolées dans l’environnement.
- Événements ou changements susceptibles d’influencer le risque de contamination, tels que des travaux de maintenance, des modifications de l’agencement des locaux ou l’installation de nouveaux équipements.
Un plan de salle blanche comportant une division claire en zones constitue un point de départ pratique. Marquez les points fréquemment touchés et à risque, tels que les poignées de porte, les plans de travail, les commandes d’équipements, les passe-plats et les sols situés à proximité de zones critiques. Associez chaque emplacement à la justification, à la méthode d’échantillonnage, à la fréquence et à la procédure à appliquer. Vérifiez à nouveau le plan si le processus, l’agencement, les matériaux ou la flore de l’installation changent.
Comment définir les fréquences de nettoyage et de désinfection
Les fréquences de nettoyage et de désinfection doivent être justifiées dans le programme écrit. La décision doit tenir compte de la classe de salle blanche, du risque lié au processus, de l’historique de la surveillance environnementale et des déclencheurs liés à des événements, plutôt que de se fonder sur un calendrier général.
- Le nettoyage doit précéder la désinfection lorsqu’une contamination de surface est susceptible de compromettre l’efficacité du désinfectant.
- Les désinfectants et produits de nettoyage utilisés dans les salles de classes A et B doivent être stériles avant leur utilisation. La stratégie de contrôle des infections peut identifier des situations dans d’autres classes où la stérilité est également requise.
- Les solutions préparées ou diluées doivent présenter une durée de conservation définie et justifiée pendant leur utilisation et être conservées dans des récipients appropriés.
- Les procédures doivent préciser comment éliminer les résidus si nécessaire, en particulier après l’utilisation d’un agent sporicide.
- Lorsque des surfaces nettoyées ou désinfectées restent inutilisées, le programme doit vérifier si un temps d’attente de nettoyage justifié est nécessaire.
La compétence de la personne chargée de l'exécution fait partie intégrante du contrôle du processus
Une procédure techniquement irréprochable ne reste efficace que si les utilisateurs sont capables de la comprendre et de la mettre en œuvre. La formation doit donc aborder la différence entre nettoyage et désinfection, la préparation des solutions, l’ordre d’application, les techniques d’essuyage, le contrôle du temps d’action, l’élimination des résidus et les exigences en matière de documentation.
Les équipes qui ont besoin d’approfondir ces connaissances peuvent suivre la « formation à la validation du nettoyage » afin d’acquérir une compréhension commune des principes de la validation du nettoyage et de leur application pratique dans un environnement réglementé.
Pièges courants lors de la qualification
- Se fier à un seul mécanisme d’action antimicrobien ou omettre l’étape sporicide régulière.
- Utiliser les données d’efficacité fournies par les fournisseurs sans vérifier la concentration réelle, le temps d’exposition, les surfaces et les organismes présents dans l’installation.
- Appliquer directement les critères d’acceptation des tests en suspension aux tests sur échantillons sans justification spécifique à l’étude.
- Ne pas évaluer la compatibilité avec les matériaux ni l'effet cumulatif d'applications répétées.
- Ne pas établir clairement la distinction entre nettoyage et désinfection dans les procédures.
- Tests portant exclusivement sur les souches répertoriées dans le compendium et exclusion d'isolats environnementaux pertinents.
- Collecte de données d’efficacité sans contrôles validés de neutralisation et de récupération.
- L’utilisation des résultats ATP comme preuve principale de l’élimination des micro-organismes.
- Organisation de formations sans vérifier si celles-ci sont systématiquement mises en œuvre dans la salle blanche opérationnelle.
- Le fait de ne pas analyser les données ou de ne pas réévaluer le programme après un changement fondamental.
Maintenir l’efficacité du programme tout au long de son cycle de vie
La qualification n’est pas un processus ponctuel. Le programme doit continuer à être adapté à l’établissement, à la stratégie de contrôle des infections et aux organismes effectivement détectés lors de la surveillance environnementale. Lors des évaluations régulières, il convient de prendre en compte les tendances, les écarts, les CAPA, les changements concernant les désinfectants ou les fournisseurs, les procédures révisées, les nouveaux matériaux, les modifications apportées aux équipements, ainsi que les évolutions du profil des micro-organismes isolés dans l’environnement.
Une gestion rigoureuse de la documentation est indispensable, car la justification de la qualification, les procédures approuvées, les données de formation, les écarts, les CAPA et les décisions d’évaluation doivent rester interconnectés et accessibles. Un système de gestion de la qualité numérique tel que QFacts eQMS peut faciliter la documentation contrôlée de la qualité et les processus de qualité associés.
Conclusion
Un programme de qualification solide pour le nettoyage et la désinfection allie efficacité en laboratoire, tests de surface représentatifs et vérification opérationnelle. Il s’appuie sur une évaluation des risques pour sélectionner les points et la fréquence d’échantillonnage, inclut les isolats pertinents provenant de l’établissement, vérifie la neutralisation et la récupération, prend en compte la compatibilité des matériaux et confirme que le personnel d’exploitation est en mesure d’exécuter la procédure telle qu’elle est décrite.
Lorsque ces éléments sont intégrés à la stratégie de contrôle de la contamination et évalués tout au long du cycle de vie, le nettoyage et la désinfection deviennent des processus contrôlés de manière vérifiable et ne sont plus de simples tâches de routine reposant exclusivement sur les déclarations des fournisseurs ou sur des résultats de tests isolés.
À propos de Normec Advipro
Normec Advipro veille à ce que votre entreprise du secteur des sciences de la vie respecte les exigences réglementaires tout en garantissant une conformité durable. Grâce à notre expertise dans les domaines des BPF, des normes ISO, de la FDA, de l’EMA et d’autres autorités de réglementation, nous mettons en œuvre des solutions intelligentes qui garantissent le respect des exigences réglementaires et améliorent l’efficacité opérationnelle. Du lancement du projet à la requalification périodique : nous vous accompagnons à chaque étape pour garantir des performances optimales et une gestion des risques optimale.
À propos de Farma Consulting
Farma Consulting & Partners s’est fixé pour objectif d’être le partenaire de référence pour les activités d’assurance qualité (QA), de responsable de la qualité (QP), de qualification et de validation dans le secteur des sciences de la vie. Nous établissons des relations durables et à long terme avec nos clients, avec un seul objectif : commercialiser vos produits en toute sécurité et mettre en œuvre, optimiser et valider efficacement votre système qualité. Nous remettons continuellement en question le statu quo. Dans un secteur pharmaceutique strictement réglementé, les processus et les systèmes sont souvent abordés de manière conservatrice ; grâce à notre expertise en matière de réglementation en vigueur, nous nous engageons à aider nos clients à travailler de la manière la plus efficace possible.
Votre partenaire pour la qualité, la sécurité et la conformité
Le secteur des sciences de la vie exige un savoir-faire spécialisé et un accompagnement fiable. Grâce à notre expertise complète, nous aidons les entreprises à respecter les réglementations légales, à garantir la qualité et à continuer d’innover en toute confiance.
Services associés
Articles connexes
07 sept. 2026
Three Years Into Annex 1: What Inspectors Are Actually Asking For
In the pharmaceutical industry, contamination control is not just about meeting regulatory requirements. It determines whether product quality and patient safety can be demonstrated – and, in practice, whether a batch can be released and a facility can keep running.
14 août 2026
Que savez-vous de l'annexe 11:2026 du volume 4 d'EudraLex ? Vos systèmes informatiques sont-ils prêts pour les inspections ?
La version actuelle de l’annexe 11 du volume 4 d’EudraLex date de 2011 et n’est plus tout à fait à jour. Le monde technologique a considérablement évolué depuis lors. Les exigences en matière de gestion du cycle de vie et d’intégrité des données sont devenues beaucoup plus strictes, et l’utilisation de solutions cloud dans l’industrie pharmaceutique est désormais la norme. Les organismes de réglementation tels que l’EMA et le PIC/S ont fait part de leur intention de réviser l’annexe 11 afin d’apporter plus de clarté quant à son interprétation, de fournir des lignes directrices pour les nouvelles technologies et de définir des exigences claires en matière d’intégrité des données.
28 avr. 2026
Un APS raté : le cauchemar de tout service de production stérile
Un échec de la simulation de processus aseptique (APS) est le cauchemar de tout service de production stérile. Dès que le milieu de culture devient trouble, l'alerte est donnée dans toute l'organisation.
16 mars 2026
Que savez-vous de l'annexe 11:2026 du volume 4 d'EudraLex ? Vos systèmes informatiques sont-ils prêts pour les inspections ?
La version actuelle de l’annexe 11 du volume 4 d’EudraLex date de 2011 et n’est plus tout à fait à jour. Le monde technologique a considérablement évolué depuis lors. Les exigences en matière de gestion du cycle de vie et d’intégrité des données sont devenues beaucoup plus strictes, et l’utilisation de solutions cloud dans l’industrie pharmaceutique est désormais la norme. Les organismes de réglementation tels que l’EMA et le PIC/S ont fait part de leur intention de réviser l’annexe 11 afin d’apporter plus de clarté quant à son interprétation, de fournir des lignes directrices sur les nouvelles technologies et de définir des exigences claires en matière d’intégrité des données.
16 mars 2026
Quels sont les enjeux liés à la construction d'une salle blanche ? | Norme PIC/S pour les hôpitaux
Un nouvel arrêté royal « relatif à la préparation et à la délivrance des médicaments ainsi qu’à l’utilisation et à la distribution des dispositifs médicaux au sein des établissements de soins » a récemment été publié. Vous trouverez toutes les informations à ce sujet dans l’article de blog « La nouvelle réglementation pour les hôpitaux et leurs pharmacies ». Concrètement, cela signifie qu’à compter du 1er janvier 2026, des exigences plus strictes s’appliqueront également à la manière dont les médicaments sont préparés dans les hôpitaux. On parle alors de GPP, qui signifie « Good Preparation Practices » (bonnes pratiques de préparation). On s’attend donc à ce que le travail s’effectue dans des environnements contrôlés, où la manipulation de récipients ouverts devra toujours avoir lieu dans des locaux ventilés à air filtré. En d’autres termes, les hôpitaux devront également mettre en place et valider une salle blanche dotée d’un système de qualité adapté pour leurs préparations.
16 mars 2026
La nouvelle réglementation applicable aux hôpitaux et à leurs pharmacies
Dans l’industrie pharmaceutique, on travaille depuis des décennies selon des directives très strictes. Ces directives ont pour objectif principal de garantir la sécurité du patient. Mais outre l’industrie pharmaceutique, il existe d’autres environnements où des produits destinés aux patients sont préparés. On pense par exemple aux officines, aux laboratoires cliniques et aux hôpitaux. Dans ces environnements également, les réglementations se durcissent et les contrôles se multiplient. Ces réglementations s’alignent donc de plus en plus sur celles de l’industrie pharmaceutique, domaine dans lequel Normec Advipro développe son expertise depuis près de 20 ans.
25 janv. 2026
Validation sans papier : (im)possible ?
Dans cet article, Steven vous emmène à la découverte de la validation sans papier. Découvrez ici en quoi cela consiste exactement et comment vous pouvez la mettre en pratique. Steven partage ses expériences et explique les défis et les évolutions de cette nouvelle méthode.