In deze gids wordt uitgelegd hoe ISO 14644, Good Manufacturing Practice (GMP) en PIC/S de kwalificatie van cleanrooms bepalen, wat er tijdens tests ter plaatse gebeurt en hoe herkwalificatie helpt om de gekwalificeerde status na de eerste goedkeuring te behouden.
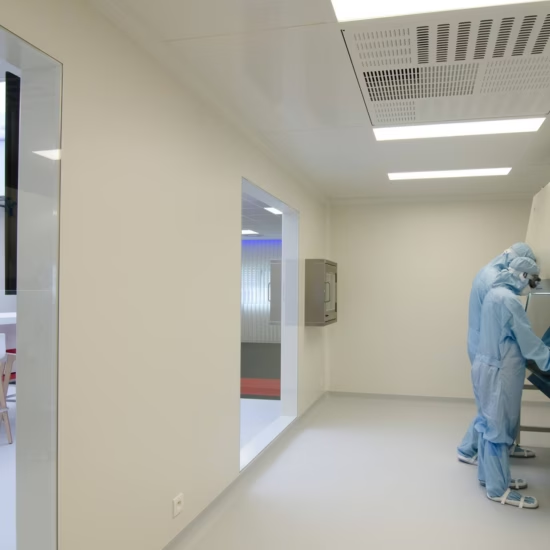
Waarom kwalificatie van cleanrooms belangrijk is
Een slecht gekwalificeerde cleanroom kan leiden tot verontreiniging, afkeuring van batches, opmerkingen van regelgevende instanties, productterugroepingen en risico's voor de patiëntveiligheid. Een gestructureerd kwalificatieprogramma biedt gedocumenteerd bewijs dat de productie plaatsvindt in een gecontroleerde omgeving en dat de ruimte consistent presteert onder de omstandigheden waarvoor deze is ontworpen.
Om de juiste testomvang te bepalen, moeten organisaties eerst inzicht hebben in de toepasselijke normen, het beoogde gebruik van de cleanroom en de risico’s voor het product en het proces.
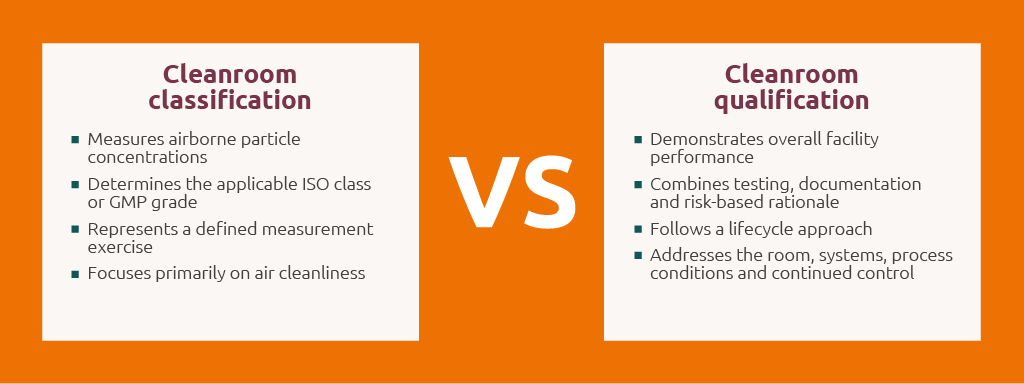
Kwalificatie van cleanrooms versus classificatie van cleanrooms
De twee termen zijn nauw met elkaar verbonden, maar zijn niet onderling uitwisselbaar. Classificatie is een onderdeel van kwalificatie; kwalificatie toont de bredere prestaties van de faciliteit aan
Het regelgevingskader: ISO, GMP en PIC/S
ISO 14644: de technische basis
De ISO 14644-serie is de wereldwijde referentie voor de classificatie en het testen van cleanrooms. De in de praktijk meest relevante delen zijn deel 1 voor classificatie, deel 2 voor monitoring, deel 3 voor testmethoden, deel 4 voor ontwerp, bouw en inbedrijfstelling, en deel 7 voor scheidingsapparatuur. Samen definiëren ze luchtzuiverheidsklassen, deeltjesconcentratielimieten en gestandaardiseerde testmethoden.
ISO richt zich voornamelijk op de beheersing van deeltjes in de lucht en biedt de technische basis voor het beoordelen van de prestaties van cleanrooms.
GMP en Bijlage 1: verder dan deeltjes
Good Manufacturing Practice reikt verder dan deeltjes in de lucht. In farmaceutische omgevingen richt het zich ook op de beheersing van microbiologische verontreiniging, het gedrag en de kleding van het personeel, omgevingsmonitoring en risicogebaseerde besluitvorming.
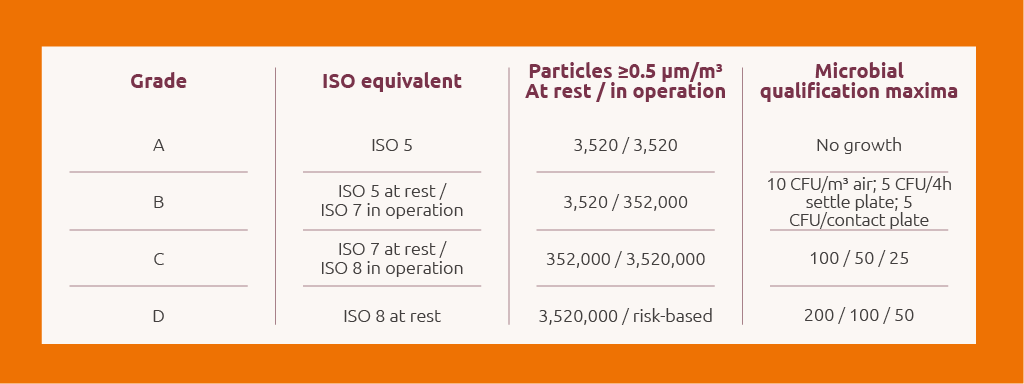
GMP vervangt ISO niet, maar bouwt erop voort. ISO definieert deeltjesgrenzen en testmethoden, terwijl GMP de omgevingsbeheersing koppelt aan productkwaliteit en patiëntveiligheid. Klasse A en klasse B komen grotendeels overeen met ISO-klasse 5 in rust, klasse C met ISO-klasse 7 in rust en klasse D met ISO-klasse 8 in rust. De systemen zijn niet direct uitwisselbaar, omdat GMP-klassen ook verwachtingen tijdens bedrijf en microbiologische verwachtingen omvatten.
PIC/S: harmonisatie van wereldwijde verwachtingen
Het Pharmaceutical Inspection Co-operation Scheme ondersteunt de afstemming van GMP-eisen tussen deelnemende autoriteiten. De GMP-richtlijn weerspiegelt de eisen van bijlage 1 van de EU-GMP en legt de nadruk op gedetailleerde interpretatie, inspectieverwachtingen en een gedocumenteerde strategie voor contaminatiebeheersing (CCS).
De vier fasen van de kwalificatie van cleanrooms
Kwalificatie verloopt volgens een gestructureerde levenscyclus. Voordat de formele kwalificatie begint, moet de User Requirement Specification (URS) duidelijk beschrijven wat het proces en de faciliteit moeten bereiken. Veel problemen in een laat stadium ontstaan door een eis die nooit nauwkeurig genoeg is gedefinieerd.
Ontwerpkwalificatie (DQ)
Bevestigt dat het voorgestelde ontwerp voldoet aan de goedgekeurde gebruikers- en wettelijke eisen.
Installatiekwalificatie (IQ)
Controleert of systemen, componenten en nutsvoorzieningen correct en in overeenstemming met het goedgekeurde ontwerp zijn geïnstalleerd.
Operationele kwalificatie (OQ)
Toont aan dat de cleanroom en de bijbehorende systemen binnen de gedefinieerde bedrijfsbereiken functioneren zoals bedoeld.
Prestatiekwalificatie (PQ)
Bevestigt de prestaties onder representatieve omstandigheden, met de gedefinieerde personen, apparatuur en procesactiviteiten aanwezig.
Regelgeving definieert de prestaties die moeten worden bereikt. Kwalificatietests tonen aan of de cleanroom die prestaties in de praktijk ook daadwerkelijk haalt.
Kwalificatietests voor cleanrooms: wat gebeurt er ter plaatse?
-
1.
Tellen van zwevende deeltjes
Meet de concentratie van deeltjes en ondersteunt de classificatie aan de hand van de grenswaarden voor ISO-klassen of GMP-niveaus. Bij de tests wordt gebruikgemaakt van gekalibreerde deeltjestellers op gedocumenteerde, op risico’s gebaseerde locaties en hoogtes in de relevante gebruiksomstandigheden.
-
2.
Visualisatie van de luchtstroom (rookstudies)
Maakt luchtstroompatronen zichtbaar, zodat teams de luchtstroomrichting, dode zones en de bescherming van kritieke gebieden kunnen beoordelen. Bij aseptische verwerking moeten de onderzoeken de bescherming van blootgestelde producten aantonen en representatieve interventies weerspiegelen.
-
3.
Luchtsnelheid en luchtverversingsfrequentie
Evalueert hoe de lucht door de ruimte stroomt, bevestigt waar van toepassing de prestaties van de unidirectionele luchtstroom en toont aan hoe vaak de lucht in de ruimte wordt ververst.
-
4.
Hersteltest
Bepaalt hoe snel een ruimte na een gedefinieerde verstoring terugkeert naar de gespecificeerde deeltjestoestand in rust. De gekwalificeerde hersteltijd moet worden gedocumenteerd en opgenomen in de bedieningsprocedures.
-
5.
Lekproef van geïnstalleerde filters
Maakt gebruik van een aerosoltest stroomopwaarts en een scan stroomafwaarts om lekkage via het filtermedium, het frame, de afdichting of de behuizing op te sporen. Dit verschilt van integriteitstests van procesfilters van sterilisatiekwaliteit.
-
6.
Drukverschiltest
Bevestigt dat drukverloop de beoogde richting van de luchtstroom tussen aangrenzende ruimtes ondersteunt. Kritische drukverschillen die in het CCS worden vastgesteld, moeten worden bewaakt, geregistreerd en indien nodig worden gesignaleerd.
-
7.
Temperatuur en vochtigheid
Toont aan dat de omgevingsomstandigheden binnen de voor het product, het proces en het personeel vereiste bereiken blijven.
-
8.
Microbiologische monitoring
Beoordeelt de aanwezigheid van levensvatbare verontreiniging door middel van actieve luchtbemonstering, bezinkplaten, oppervlaktebemonstering en personeelsmonitoring onder relevante omstandigheden, zowel in rust als tijdens het gebruik.
GMP-klassen: kwalificatielimieten voor deeltjes en microbiologie
De volgende overzichtstabel vat de in het oorspronkelijke artikel gepresenteerde grenswaarden samen. Controleer altijd de toepasselijke norm en de goedgekeurde locatieprocedures voordat u deze waarden als acceptatiecriteria gebruikt.
Gebruikstoestanden: as-built, in rust en in bedrijf
Opgeleverd: De bouw is voltooid, maar de apparatuur is niet in bedrijf en er is geen personeel aanwezig.
In rust: nutsvoorzieningen en HVAC functioneren en de belangrijkste apparatuur is geïnstalleerd, maar het proces draait niet en er is geen personeel aanwezig.
In bedrijf: De cleanroom, de HVAC-installatie, de apparatuur en het personeel functioneren volgens de gedefinieerde routine of in de gesimuleerde bedrijfsmodus.
Operationele omstandigheden brengen vaak risico's aan het licht die niet zichtbaar zijn bij een test in ruststand. Een ruimte die voldoet aan de limiet in ruststand kan nog steeds falen wanneer mensen, apparatuur en ingrepen de luchtstroom en de beheersing van verontreiniging beïnvloeden. De kwalificatie moet daarom een weerspiegeling zijn van de manier waarop de faciliteit daadwerkelijk zal worden gebruikt.
Herkwalificatie: handhaving van de gekwalificeerde toestand
De kwalificatie van een cleanroom is geen eenmalige handeling. Het oorspronkelijke artikel vermeldt een maximale herkwalificatie-interval van zes maanden voor zones van klasse A en B en twaalf maanden voor zones van klasse C en D. Het noemt tevens classificatie, lektesten van eindfilters, meting van luchtvolume of -snelheid en verificatie van drukverschillen als onderdeel van de minimale omvang, waarbij hersteltesten worden uitgevoerd in gespecificeerde niet-unidirectionele zones.
Herkwalificatie kan ook nodig zijn na corrigerende maatregelen of na wijzigingen aan apparatuur, de faciliteit of het proces. Wijzigingen zoals het vervangen van filters, aanpassingen aan de indeling of gewijzigde bedrijfsomstandigheden moeten daarom worden beoordeeld op hun mogelijke invloed op de gekwalificeerde toestand.
Veelvoorkomende fouten bij de kwalificatie van cleanrooms
- Een onvolledige URS waarin de procesbehoeften niet zijn vertaald naar toetsbare eisen
- Acceptatiecriteria die worden gedefinieerd nadat de gegevens al zijn gegenereerd
- Onvoldoende testen onder bedrijfsomstandigheden
- Rookstudies waarin geen representatieve interventies zijn opgenomen
- Correct uitgevoerde tests die niet worden geïnterpreteerd in de bredere GMP- en CCS-context
- Gebrekkige wijzigingsbeheersing of vertraagde herkwalificatie na wijzigingen in de faciliteit, apparatuur of het proces
Hulp nodig bij de kwalificatie van cleanrooms?
Of u nu een nieuwe faciliteit kwalificeert, u voorbereidt op een Annex 1-inspectie of een bestaande cleanroom opnieuw kwalificeert, Normec kan u ondersteunen bij het testen, valideren en monitoren van de omgeving gedurende de gehele levenscyclus van de cleanroom.
Over Normec Advipro
Normec Advipro zorgt ervoor dat uw organisatie in de life sciences-sector voldoet aan de regelgeving en tegelijkertijd duurzame naleving handhaaft. Met onze expertise op het gebied van GMP, ISO-normen, de FDA, de EMA en andere regelgevende instanties implementeren wij slimme oplossingen die naleving van de regelgeving waarborgen en de operationele efficiëntie verbeteren. Van projectstart tot periodieke herkwalificatie: wij ondersteunen u in elke fase om optimale prestaties en risicobeheer te waarborgen.
Over Farma Consulting
Farma Consulting & Partners streeft ernaar de referentie te zijn voor QA-, QP-, kwalificatie- en validatieactiviteiten binnen de life sciences-sector. We bouwen duurzame, langdurige relaties op met onze klanten, met één doel: uw producten veilig op de markt brengen en uw kwaliteitssysteem efficiënt implementeren, optimaliseren en valideren. We stellen de status quo voortdurend ter discussie. In een streng gereguleerde farmaceutische sector worden processen en systemen vaak conservatief benaderd — met onze expertise in de geldende regelgeving zetten wij ons in om onze klanten te helpen zo efficiënt mogelijk te werken.
Veelgestelde vragen: uitleg over cleanroomkwalificatie – vereisten volgens ISO 14644, GMP en Bijlage 1
-
Cleanroomkwalificatie is het gedocumenteerde proces waarbij wordt gecontroleerd of een cleanroom en de bijbehorende systemen consequent voldoen aan vooraf vastgestelde operationele, omgevings- en wettelijke eisen.
-
Bij classificatie worden de concentraties van deeltjes in de lucht gemeten en wordt een cleanroomklasse of -graad toegekend. Kwalificatie is breder van opzet en combineert classificatie met andere tests, documentatie en op risico's gebaseerd bewijs van prestaties.
-
Het toepasselijke kader hangt af van de bedrijfsvoering, het product en de markt. Veelgebruikte referenties zijn onder meer de ISO 14644-normenreeks, EU GMP Bijlage 1 en de PIC/S GMP-richtlijn.
-
In het oorspronkelijke artikel worden maximale intervallen van zes maanden voor klasse A en B en twaalf maanden voor klasse C en D vermeld, naast een op gebeurtenissen gebaseerde herkwalificatie na relevante wijzigingen of herstelmaatregelen.
-
Typische tests zijn onder meer deeltjestelling, visualisatie van de luchtstroom, meting van de luchtsnelheid of luchtverversing, hersteltests, lektests van geïnstalleerde filters, drukverschillen, temperatuur, vochtigheid en microbiologische monitoring.
Gerelateerde diensten
Gerelateerde artikelen
07 sep 2026
Three Years Into Annex 1: What Inspectors Are Actually Asking For
In the pharmaceutical industry, contamination control is not just about meeting regulatory requirements. It determines whether product quality and patient safety can be demonstrated – and, in practice, whether a batch can be released and a facility can keep running.
14 aug 2026
Wat weet u over bijlage 11:2026 van deel 4 van EudraLex? Zijn uw IT-systemen klaar voor inspecties?
De huidige versie van bijlage 11 van deel 4 van EudraLex dateert uit 2011 en is niet meer helemaal up-to-date. De technologische wereld is sindsdien aanzienlijk veranderd. De eisen op het gebied van levenscyclusbeheer en gegevensintegriteit zijn veel strenger geworden, en het gebruik van cloudoplossingen in de farmaceutische industrie is inmiddels de norm. Regelgevende instanties zoals het EMA en het PIC/S hebben hun voornemen kenbaar gemaakt om bijlage 11 te herzien om meer duidelijkheid te scheppen over de interpretatie ervan, richtlijnen te geven voor nieuwe technologieën en duidelijke eisen op het gebied van gegevensintegriteit vast te stellen.
28 apr 2026
Een mislukte APS: de nachtmerrie van elke steriele productieafdeling
Een mislukte aseptische processimulatie (APS) is de nachtmerrie van elke steriele productieafdeling. Zodra de kweekvloeistof troebel wordt, gaan er in de hele organisatie alarmbellen af.
16 mrt 2026
Wat weet u over EudraLex Deel 4 Bijlage 11:2026? Zijn uw computersystemen klaar voor een inspectie?
De huidige versie van EudraLex Deel 4 Bijlage 11 dateert uit 2011 en is niet langer volledig actueel. De technologische wereld is sindsdien aanzienlijk veranderd. De eisen op het gebied van levenscyclusbeheer en gegevensintegriteit zijn aanzienlijk aangescherpt, en het gebruik van cloudoplossingen in de farmaceutische industrie is inmiddels de norm. Regelgevende instanties zoals het EMA en PIC/S hebben plannen aangekondigd om Bijlage 11 te herzien om meer duidelijkheid te verschaffen over de interpretatie ervan, richtlijnen voor nieuwe technologieën te bieden en duidelijke eisen voor gegevensintegriteit vast te stellen.
16 mrt 2026
Wat komt er kijken bij de bouw van een cleanroom? | PIC/S-norm voor ziekenhuizen
Recent verscheen er een nieuw Koninklijk Besluit “houdende de bereiding en de aflevering van geneesmiddelen en het gebruik en de distributie van medische hulpmiddelen binnen verzorgingsinstellingen”. Je leest er alles over in de blog "De nieuwe regelgeving voor ziekenhuizen en hun apotheek". Concreet betekent dit dat er vanaf 1 januari 2026 ook strengere eisen zullen gelegd worden op de manier van bereiding van geneesmiddelen in ziekenhuizen. Men spreekt hier dan van GPP, wat staat voor Good Preparation Practices. Men verwacht dus dat er in gecontroleerde omgevingen wordt gewerkt, waarbij verwerking van open recipiënten steeds in geventileerde ruimtes met gefilterde lucht moet plaatsvinden. Met andere woorden, ziekenhuizen zullen ook een cleanroom met bijbehorend kwaliteitssysteem moeten installeren en valideren voor hun bereidingen.
16 mrt 2026
De nieuwe regelgeving voor ziekenhuizen en hun apotheek
In de farmaceutische industrie wordt er al decennia volgens zeer strenge richtlijnen gewerkt. Deze richtlijnen hebben als voornaamste doelstelling de veiligheid van de patiënt te waarborgen. Maar naast de farmaceutische industrie zijn er nog andere omgevingen waar producten voor patiënten worden geprepareerd. Zo denken we bijvoorbeeld aan de officina’s, klinische laboratoria en ziekenhuizen. Ook in deze omgevingen worden de regelgevingen strenger en wordt er steeds meer en meer gecontroleerd gewerkt. Deze regelgeving leunt dan ook steeds meer en meer aan bij de regelgeving voor de farmaceutische industrie, waar Normec Advipro al bijna 20 jaar zijn expertise in opbouwt.
25 jan 2026
Paperless validation, (on)mogelijk?
In deze blog neemt Steven je mee in een wereld van paperless validation. Kom hier te weten wat het precies inhoudt en hoe je het kan toepassen in realiteit. Steven deelt zijn ervaringen en licht de uitdagingen en ontwikkelingen van deze nieuwe methode toe.