In diesem Leitfaden wird erläutert, wie ISO 14644, die Gute Herstellungspraxis (GMP) und PIC/S die Qualifizierung von Reinräumen festlegen, was bei Vor-Ort-Prüfungen geschieht und wie eine Requalifizierung dazu beiträgt, den qualifizierten Status nach der Erstzulassung aufrechtzuerhalten.
Warum die Qualifizierung von Reinräumen wichtig ist
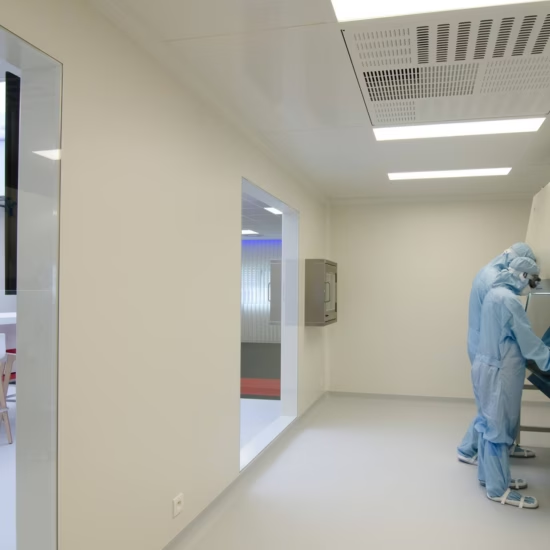
Ein schlecht qualifizierter Reinraum kann zu Kontaminationen, zur Rückweisung von Chargen, zu Beanstandungen durch Aufsichtsbehörden, zu Produktrückrufen und zu Risiken für die Patientensicherheit führen. Ein strukturiertes Qualifizierungsprogramm liefert dokumentierte Nachweise dafür, dass die Produktion in einer kontrollierten Umgebung stattfindet und dass der Raum unter den Bedingungen, für die er ausgelegt ist, eine konsistente Leistung erbringt.
Um den richtigen Prüfumfang festzulegen, müssen Unternehmen zunächst die geltenden Normen, den Verwendungszweck des Reinraums sowie die Risiken für das Produkt und den Prozess kennen.
Qualifizierung von Reinräumen im Vergleich zur Klassifizierung von Reinräumen
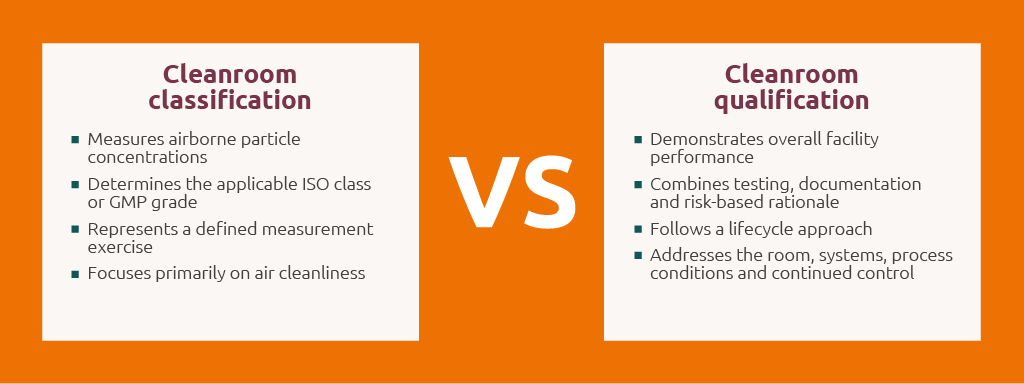
Die beiden Begriffe sind eng miteinander verbunden, aber nicht austauschbar. Die Klassifizierung ist ein Bestandteil der Qualifizierung; die Qualifizierung belegt die allgemeine Leistungsfähigkeit der Anlage
Der regulatorische Rahmen: ISO, GMP und PIC/S
ISO 14644: die technische Grundlage
Die Normenreihe ISO 14644 ist die weltweite Referenz für die Klassifizierung und Prüfung von Reinräumen. Die in der Praxis relevantesten Teile sind Teil 1 für die Klassifizierung, Teil 2 für die Überwachung, Teil 3 für Prüfverfahren, Teil 4 für Planung, Bau und Inbetriebnahme sowie Teil 7 für Trennvorrichtungen. Zusammen definieren sie Luftreinheitsklassen, Partikelkonzentrationsgrenzwerte und standardisierte Prüfverfahren.
Die ISO konzentriert sich hauptsächlich auf die Kontrolle von Partikeln in der Luft und bietet die technische Grundlage für die Bewertung der Leistung von Reinräumen.
GMP und Anhang 1: Über Partikel hinaus
Die Gute Herstellungspraxis (GMP) geht über Partikel in der Luft hinaus. In pharmazeutischen Umgebungen konzentriert sie sich auch auf die Kontrolle mikrobiologischer Kontaminationen, das Verhalten und die Kleidung des Personals, die Umgebungsüberwachung sowie die risikobasierte Entscheidungsfindung.
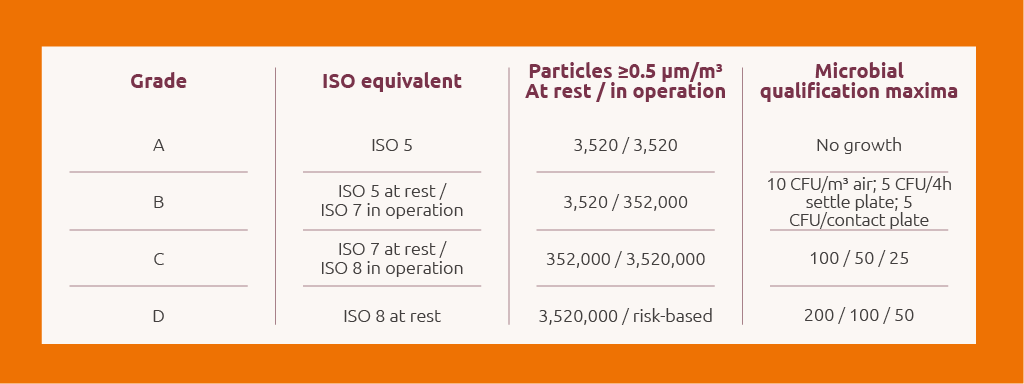
GMP ersetzt die ISO-Normen nicht, sondern baut auf ihnen auf. Die ISO-Normen definieren Partikelgrenzwerte und Prüfverfahren, während GMP die Umgebungskontrolle mit der Produktqualität und der Patientensicherheit verknüpft. Klasse A und Klasse B entsprechen weitgehend der ISO-Klasse 5 im Ruhezustand, Klasse C der ISO-Klasse 7 im Ruhezustand und Klasse D der ISO-Klasse 8 im Ruhezustand. Die Systeme sind nicht direkt austauschbar, da GMP-Klassen auch Anforderungen während des Betriebs sowie mikrobiologische Anforderungen umfassen.
PIC/S: Harmonisierung weltweiter Anforderungen
Das Pharmaceutical Inspection Co-operation Scheme unterstützt die Angleichung der GMP-Anforderungen zwischen den teilnehmenden Behörden. Die GMP-Richtlinie spiegelt die Anforderungen von Anhang 1 der EU-GMP wider und legt den Schwerpunkt auf eine detaillierte Auslegung, Inspektionsanforderungen und eine dokumentierte Strategie zur Kontaminationskontrolle (CCS).
Die vier Phasen der Qualifizierung von Reinräumen
Die Qualifizierung erfolgt nach einem strukturierten Lebenszyklus. Bevor die formelle Qualifizierung beginnt, muss die User Requirement Specification (URS) klar beschreiben, was der Prozess und die Anlage leisten sollen. Viele Probleme in einer späten Phase entstehen durch eine Anforderung, die nie genau genug definiert wurde.
Designqualifizierung (DQ)
Bestätigt, dass der vorgeschlagene Entwurf den genehmigten anwenderbezogenen und gesetzlichen Anforderungen entspricht.
Installationsqualifizierung (IQ)
Überprüft, ob Systeme, Komponenten und Versorgungsanlagen korrekt und in Übereinstimmung mit dem genehmigten Entwurf installiert wurden.
Betriebsqualifizierung (OQ)
Weist nach, dass der Reinraum und die zugehörigen Systeme innerhalb der definierten Betriebsbereiche wie vorgesehen funktionieren.
Leistungsqualifizierung (PQ)
Bestätigt die Leistung unter repräsentativen Bedingungen, unter Anwesenheit der definierten Personen, Geräte und Prozessaktivitäten.
Vorschriften legen die zu erreichenden Leistungsmerkmale fest. Qualifizierungstests zeigen, ob der Reinraum diese Leistungsmerkmale in der Praxis tatsächlich erreicht.
Qualifizierungstests für Reinräume: Was passiert vor Ort?
-
1.
Zählung von Schwebeteilchen
Misst die Partikelkonzentration und unterstützt die Klassifizierung anhand der Grenzwerte für ISO-Klassen oder GMP-Stufen. Bei den Tests kommen kalibrierte Partikelzähler an dokumentierten, risikobasierten Standorten und Höhen unter den relevanten Nutzungsbedingungen zum Einsatz.
-
2.
Visualisierung der Luftströmung (Rauchstudien)
Macht Luftströmungsmuster sichtbar, sodass Teams die Luftströmungsrichtung, Totzonen und den Schutz kritischer Bereiche beurteilen können. Bei der aseptischen Verarbeitung müssen die Untersuchungen den Schutz exponierter Produkte nachweisen und repräsentative Eingriffe widerspiegeln.
-
3.
Luftgeschwindigkeit und Luftwechselrate
Bewerten, wie die Luft durch den Raum strömt, bestätigen gegebenenfalls die Leistung des unidirektionalen Luftstroms und zeigen, wie oft die Luft im Raum ausgetauscht wird.
-
4.
Erholungsprüfung
Bestimmt, wie schnell ein Raum nach einer definierten Störung wieder in den festgelegten Partikelzustand im Ruhezustand zurückkehrt. Die qualifizierte Erholungszeit muss dokumentiert und in die Betriebsanweisungen aufgenommen werden.
-
5.
Dichtheitsprüfung installierter Filter
Nutzt einen Aerosol-Test stromaufwärts und einen Scan stromabwärts, um Undichtigkeiten durch das Filtermedium, den Rahmen, die Dichtung oder das Gehäuse aufzuspüren. Dies unterscheidet sich von Integritätsprüfungen von Prozessfiltern in Sterilisationsqualität.
-
6.
Druckdifferenzprüfung
Bestätigt, dass der Druckverlauf die beabsichtigte Luftströmungsrichtung zwischen angrenzenden Räumen unterstützt. Kritische Druckunterschiede, die im CCS festgestellt werden, müssen überwacht, aufgezeichnet und gegebenenfalls gemeldet werden.
-
7.
Temperatur und Luftfeuchtigkeit
Zeigt an, dass die Umgebungsbedingungen innerhalb der für das Produkt, den Prozess und das Personal erforderlichen Bereiche bleiben.
-
8.
Mikrobiologische Überwachung
Beurteilt das Vorhandensein lebensfähiger Kontaminanten mittels aktiver Luftprobenahme, Sedimentationsplatten, Oberflächenprobenahme und Personalüberwachung unter relevanten Bedingungen, sowohl im Ruhezustand als auch während des Betriebs.
GMP-Klassen: Qualifizierungsgrenzwerte für Partikel und Mikrobiologie
Die folgende Übersichtstabelle fasst die im Originalartikel dargestellten Grenzwerte zusammen. Überprüfen Sie stets die geltende Norm und die genehmigten Standortverfahren, bevor Sie diese Werte als Akzeptanzkriterien verwenden.
Betriebszustände: Bestandszustand, im Ruhezustand und im Betrieb
Fertiggestellt: Der Bau ist abgeschlossen, aber die Anlagen sind nicht in Betrieb und es ist kein Personal anwesend.
Im Ruhezustand: Versorgungsanlagen und HLK-Anlage sind in Betrieb, und die wichtigsten Anlagen sind installiert, aber der Prozess läuft nicht, und es ist kein Personal anwesend.
In Betrieb: Der Reinraum , die HLK-Anlage, die Anlagen und das Personal arbeiten gemäß der definierten Routine oder im simulierten Betriebsmodus.
Betriebsbedingungen decken oft Risiken auf, die bei einem Test im Ruhezustand nicht sichtbar sind. Ein Raum, der die Grenzwerte im Ruhezustand erfüllt, kann dennoch versagen, wenn Personen, Geräte und Eingriffe den Luftstrom und die Kontaminationskontrolle beeinflussen. Die Qualifizierung muss daher die tatsächliche Nutzung der Anlage widerspiegeln.
Requalifizierung: Aufrechterhaltung des qualifizierten Zustands
Die Qualifizierung eines Reinraums ist kein einmaliger Vorgang. Der ursprüngliche Artikel nennt ein maximales Requalifizierungsintervall von sechs Monaten für Zonen der Klassen A und B sowie von zwölf Monaten für Zonen der Klassen C und D. Er nennt außerdem die Klassifizierung, Dichtheitsprüfungen der Endfilter, die Messung des Luftvolumens oder der Luftgeschwindigkeit sowie die Überprüfung der Druckdifferenzen als Teil des Mindestumfangs, wobei Wiederherstellungstests in festgelegten nicht-unidirektionalen Zonen durchgeführt werden.
Eine Rekvalifizierung kann auch nach Korrekturmaßnahmen oder nach Änderungen an Geräten, der Anlage oder dem Prozess erforderlich sein. Änderungen wie der Austausch von Filtern, Anpassungen der Raumaufteilung oder geänderte Betriebsbedingungen müssen daher hinsichtlich ihrer möglichen Auswirkungen auf den qualifizierten Zustand bewertet werden.
Häufige Fehler bei der Qualifizierung von Reinräumen
- Eine unvollständige URS, in der die Prozessanforderungen nicht in überprüfbare Anforderungen umgesetzt wurden
- Abnahmekriterien, die erst definiert werden, nachdem die Daten bereits generiert wurden
- Unzureichende Tests unter Betriebsbedingungen
- Rauchstudien, in denen keine repräsentativen Eingriffe berücksichtigt wurden
- Korrekt durchgeführte Tests, die nicht im breiteren GMP- und CCS-Kontext interpretiert werden
- Mangelhafte Änderungskontrolle oder verzögerte Requalifizierung nach Änderungen an der Anlage, der Ausrüstung oder dem Prozess
Benötigen Sie Unterstützung bei der Qualifizierung von Reinräumen?
Ganz gleich, ob Sie eine neue Anlage qualifizieren, sich auf eine Annex-1-Inspektion vorbereiten oder einen bestehenden Reinraum neu qualifizieren – Normec unterstützt Sie beim Testen, Validieren und Überwachen der Umgebung während des gesamten Lebenszyklus des Reinraums.
Über Normec Advipro
Normec Advipro sorgt dafür, dass Ihr Unternehmen im Life-Sciences-Sektor die gesetzlichen Vorschriften erfüllt und gleichzeitig eine nachhaltige Compliance gewährleistet. Mit unserer Expertise in den Bereichen GMP, ISO-Normen, FDA, EMA und anderen Aufsichtsbehörden implementieren wir intelligente Lösungen, die die Einhaltung der Vorschriften gewährleisten und die betriebliche Effizienz verbessern. Vom Projektstart bis zur regelmäßigen Requalifizierung: Wir unterstützen Sie in jeder Phase, um optimale Leistung und ein optimales Risikomanagement zu gewährleisten.
Über Farma Consulting
Farma Consulting & Partners strebt danach, die erste Adresse für QA-, QP-, Qualifizierungs- und Validierungsaktivitäten im Life-Sciences-Sektor zu sein. Wir bauen nachhaltige, langfristige Beziehungen zu unseren Kunden auf, mit einem Ziel: Ihre Produkte sicher auf den Markt zu bringen und Ihr Qualitätssystem effizient zu implementieren, zu optimieren und zu validieren. Wir hinterfragen ständig den Status quo. In einer streng regulierten Pharmabranche werden Prozesse und Systeme oft konservativ angegangen – mit unserer Expertise in den geltenden Vorschriften setzen wir uns dafür ein, unseren Kunden zu helfen, so effizient wie möglich zu arbeiten.
Häufig gestellte Fragen: Erläuterungen zur Reinraumqualifizierung – Anforderungen gemäß ISO 14644, GMP und Anhang 1
-
Die Reinraumqualifizierung ist der dokumentierte Prozess zur Überprüfung, ob ein Reinraum und seine unterstützenden Systeme die vordefinierten betrieblichen, umgebungsbezogenen und behördlichen Anforderungen dauerhaft erfüllen.
-
Bei der Klassifizierung werden die Konzentrationen von Partikeln in der Luft gemessen und dem Reinraum eine Klasse oder ein Grad zugewiesen. Die Qualifizierung ist umfassender und kombiniert die Klassifizierung mit weiteren Prüfungen, Dokumentationen und risikobasierten Leistungsnachweisen.
-
Der geltende Rahmen hängt vom Betriebsablauf, vom Produkt und vom Markt ab. Zu den gängigen Referenzdokumenten gehören die Normenreihe ISO 14644, Anhang 1 der EU-GMP und der PIC/S-GMP-Leitfaden.
-
Der Originalartikel nennt maximale Intervalle von sechs Monaten für die Klassen A und B sowie zwölf Monaten für die Klassen C und D, zusätzlich zu ereignisgesteuerten Requalifizierungen nach entsprechenden Änderungen oder Sanierungsmaßnahmen.
-
Zu den typischen Prüfungen gehören Partikelzählung, Luftströmungsvisualisierung, Messung der Luftgeschwindigkeit oder des Luftwechsels, Rückgewinnungsprüfung, Dichtheitsprüfung der eingebauten Filter, Druckdifferenzen, Temperatur, Luftfeuchtigkeit und mikrobiologische Überwachung.
Verwandte Dienstleistungen
Verwandte Artikel
07 Sept. 2026
Three Years Into Annex 1: What Inspectors Are Actually Asking For
In the pharmaceutical industry, contamination control is not just about meeting regulatory requirements. It determines whether product quality and patient safety can be demonstrated – and, in practice, whether a batch can be released and a facility can keep running.
14 Aug. 2026
Was wissen Sie über Anhang 11:2026 von Teil 4 von EudraLex? Sind Ihre IT-Systeme für Inspektionen vorbereitet?
Die aktuelle Fassung von Anhang 11 von Teil 4 des EudraLex stammt aus dem Jahr 2011 und ist nicht mehr ganz auf dem neuesten Stand. Die technologische Landschaft hat sich seitdem erheblich verändert. Die Anforderungen an das Lebenszyklusmanagement und die Datenintegrität sind deutlich strenger geworden, und der Einsatz von Cloud-Lösungen in der pharmazeutischen Industrie ist mittlerweile Standard. Regulierungsbehörden wie die EMA und die PIC/S haben ihre Absicht bekundet, Anhang 11 zu überarbeiten, um mehr Klarheit hinsichtlich seiner Auslegung zu schaffen, Leitlinien für neue Technologien zu geben und klare Anforderungen im Bereich der Datenintegrität festzulegen.
28 Apr. 2026
Ein fehlgeschlagenes APS: der Albtraum jeder sterilen Produktionsabteilung
Eine fehlgeschlagene aseptische Prozesssimulation (APS) ist der Albtraum jeder sterilen Produktionsabteilung. Sobald die Kulturflüssigkeit trüb wird, schlagen in der gesamten Organisation die Alarmglocken.
16 März 2026
Was wissen Sie über EudraLex Band 4 Anhang 11:2026? Sind Ihre Computersysteme für Inspektionen vorbereitet?
Die aktuelle Fassung von EudraLex Band 4 Anhang 11 stammt aus dem Jahr 2011 und ist nicht mehr vollständig auf dem neuesten Stand. Die technologische Landschaft hat sich seitdem erheblich verändert. Die Anforderungen an das Lebenszyklusmanagement und die Datenintegrität sind deutlich strenger geworden, und der Einsatz von Cloud-Lösungen in der pharmazeutischen Industrie ist mittlerweile Standard. Regulierungsbehörden wie die EMA und PIC/S haben Pläne zur Überarbeitung von Anhang 11 angekündigt, um mehr Klarheit hinsichtlich seiner Auslegung, Leitlinien für neue Technologien und klare Anforderungen an die Datenintegrität zu schaffen.
16 März 2026
Was ist beim Bau eines Reinraums zu beachten? | PIC/S-Norm für Krankenhäuser
Kürzlich wurde ein neuer Königlicher Erlass „über die Zubereitung und Abgabe von Arzneimitteln sowie die Verwendung und den Vertrieb von Medizinprodukten in Pflegeeinrichtungen“ veröffentlicht. Alles dazu erfahren Sie im Blog „Die neuen Vorschriften für Krankenhäuser und ihre Apotheken“. Konkret bedeutet dies, dass ab dem 1. Januar 2026 auch strengere Anforderungen an die Zubereitung von Arzneimitteln in Krankenhäusern gestellt werden. Man spricht hier von GPP, was für „Good Preparation Practices“ steht. Es wird also erwartet, dass in kontrollierten Umgebungen gearbeitet wird, wobei die Verarbeitung offener Behälter stets in belüfteten Räumen mit gefilterter Luft erfolgen muss. Mit anderen Worten: Krankenhäuser müssen für ihre Zubereitungen auch einen Reinraum mit einem entsprechenden Qualitätssicherungssystem einrichten und validieren.
16 März 2026
Die neuen Vorschriften für Krankenhäuser und deren Apotheken
In der pharmazeutischen Industrie wird bereits seit Jahrzehnten nach sehr strengen Richtlinien gearbeitet. Diese Richtlinien haben vor allem das Ziel, die Sicherheit der Patienten zu gewährleisten. Doch neben der pharmazeutischen Industrie gibt es noch andere Bereiche, in denen Produkte für Patienten hergestellt werden. Dazu zählen beispielsweise Apotheken, klinische Labore und Krankenhäuser. Auch in diesen Bereichen werden die Vorschriften strenger und die Arbeitsabläufe zunehmend stärker kontrolliert. Diese Vorschriften orientieren sich daher immer mehr an den Vorschriften für die pharmazeutische Industrie, in der Normec Advipro bereits seit fast 20 Jahren sein Fachwissen aufbaut.
25 Jan. 2026
Papierlose Validierung – (un)möglich?
In diesem Blog führt Steven dich in die Welt der papierlosen Validierung ein. Erfahre hier, was genau dahintersteckt und wie du sie in der Praxis anwenden kannst. Steven teilt seine Erfahrungen und erläutert die Herausforderungen und Entwicklungen dieser neuen Methode.