Ein fundiertes Qualifizierungsprogramm belegt, dass die ausgewählten Mittel, Anwendungsmethoden und Verfahren unter den Bedingungen, unter denen sie tatsächlich eingesetzt werden, wirksam sind. Es muss außerdem nachweisen, dass geschulte Bediener den Prozess konsistent durchführen können und dass die zugrunde liegenden Daten während des gesamten Lebenszyklus des Programms relevant bleiben.
Dieser Artikel konzentriert sich auf Reinraumoberflächen, die nicht mit dem Produkt in Kontakt kommen, sowie auf die Außenflächen von Geräten. Die Validierung der Reinigung von Geräten, die mit dem Produkt in Kontakt kommen, CIP-/COP-Untersuchungen sowie die Übertragung von Produktresten fallen nicht in den Hauptanwendungsbereich dieses Artikels.
Warum die Qualifizierung von Reinigung und Desinfektion wichtig ist
EU-GMP-Anhang 1 betrachtet Reinigung und Desinfektion als Teil der Kontaminationskontrolle. Die Abschnitte 4.33 bis einschließlich 4.36 behandeln schriftliche Programme, die Notwendigkeit der Reinigung vor der Desinfektion, die Verwendung von mehr als einer Art von Desinfektionsmittel, den regelmäßigen Einsatz eines Sporizids, die Validierung des Desinfektionsprozesses sowie Kontrollen der in Zonen der Klassen A und B verwendeten Desinfektions- und Reinigungsmittel.
Unterstützende Referenzen wie ISO 14644-5, USP <1072>, die FDA-Richtlinien für die aseptische Verarbeitung und der PDA-Technische Bericht Nr. 70 können zusätzlichen betrieblichen oder technischen Kontext bieten. Der Qualifizierungsansatz muss jedoch auf die Anlage, die mikrobielle Flora, die Materialien, die Prozesse und die Kontaminationsrisiken abgestimmt sein.
Wenn das Ziel darin besteht, nachzuweisen, dass Desinfektionsmittel und -verfahren auf relevanten Oberflächen im Reinraum wirken, kann eine spezifische Validierungsstudie zur Desinfektion die erforderlichen Nachweise liefern, um die Strategie zur Infektionskontrolle und die genehmigten Verfahren zu untermauern.
Was Inspektoren erwarten
Es ist unwahrscheinlich, dass Inspektoren ein Qualifizierungsprogramm ausschließlich auf der Grundlage von Labordaten zur Wirksamkeit bewerten. Sie werden nach einem klaren Zusammenhang zwischen der Risikobewertung, den ausgewählten Produkten, dem Versuchsdesign, den Arbeitsverfahren, der routinemäßigen Überwachung und der Bewertung des Lebenszyklus suchen.
- Eine dokumentierte Begründung für die Auswahl der Reinigungs- und Desinfektionsmittel, der Konzentrationen und der Mindesteinwirkzeiten.
- Nachweis, dass das Programm relevante Bakterien, Hefen, Pilze und, falls erforderlich, Bakteriensporen abdeckt.
- Daten, die im Rahmen geeigneter Neutralisations-, Nichttoxizitäts- und Erholungskontrollen erhoben wurden.
- Tests an repräsentativen Reinraummaterialien und mit relevanten Umgebungsisolaten aus der Einrichtung.
- Verfahren, in denen die Zubereitung, die Anwendung, die Einwirkzeit, die Wisch- oder Wischtechnik sowie die Entfernung von Rückständen klar definiert sind.
- Schulung des Bedienpersonals und Nachweis, dass der genehmigte Prozess im täglichen Betrieb reproduzierbar ist.
- Risikobasierte Probenahme, vorab festgelegte Akzeptanzkriterien, Trendanalyse und dokumentierte Neubewertung nach einer wesentlichen Änderung.
Die besten Programme zeigen, wie diese Elemente zusammenwirken. Eine gut konzipierte Laboruntersuchung kann eine unklare SOP, eine unrealistische Einwirkzeit oder eine inkonsistente Durchführung im Reinraum nicht kompensieren.
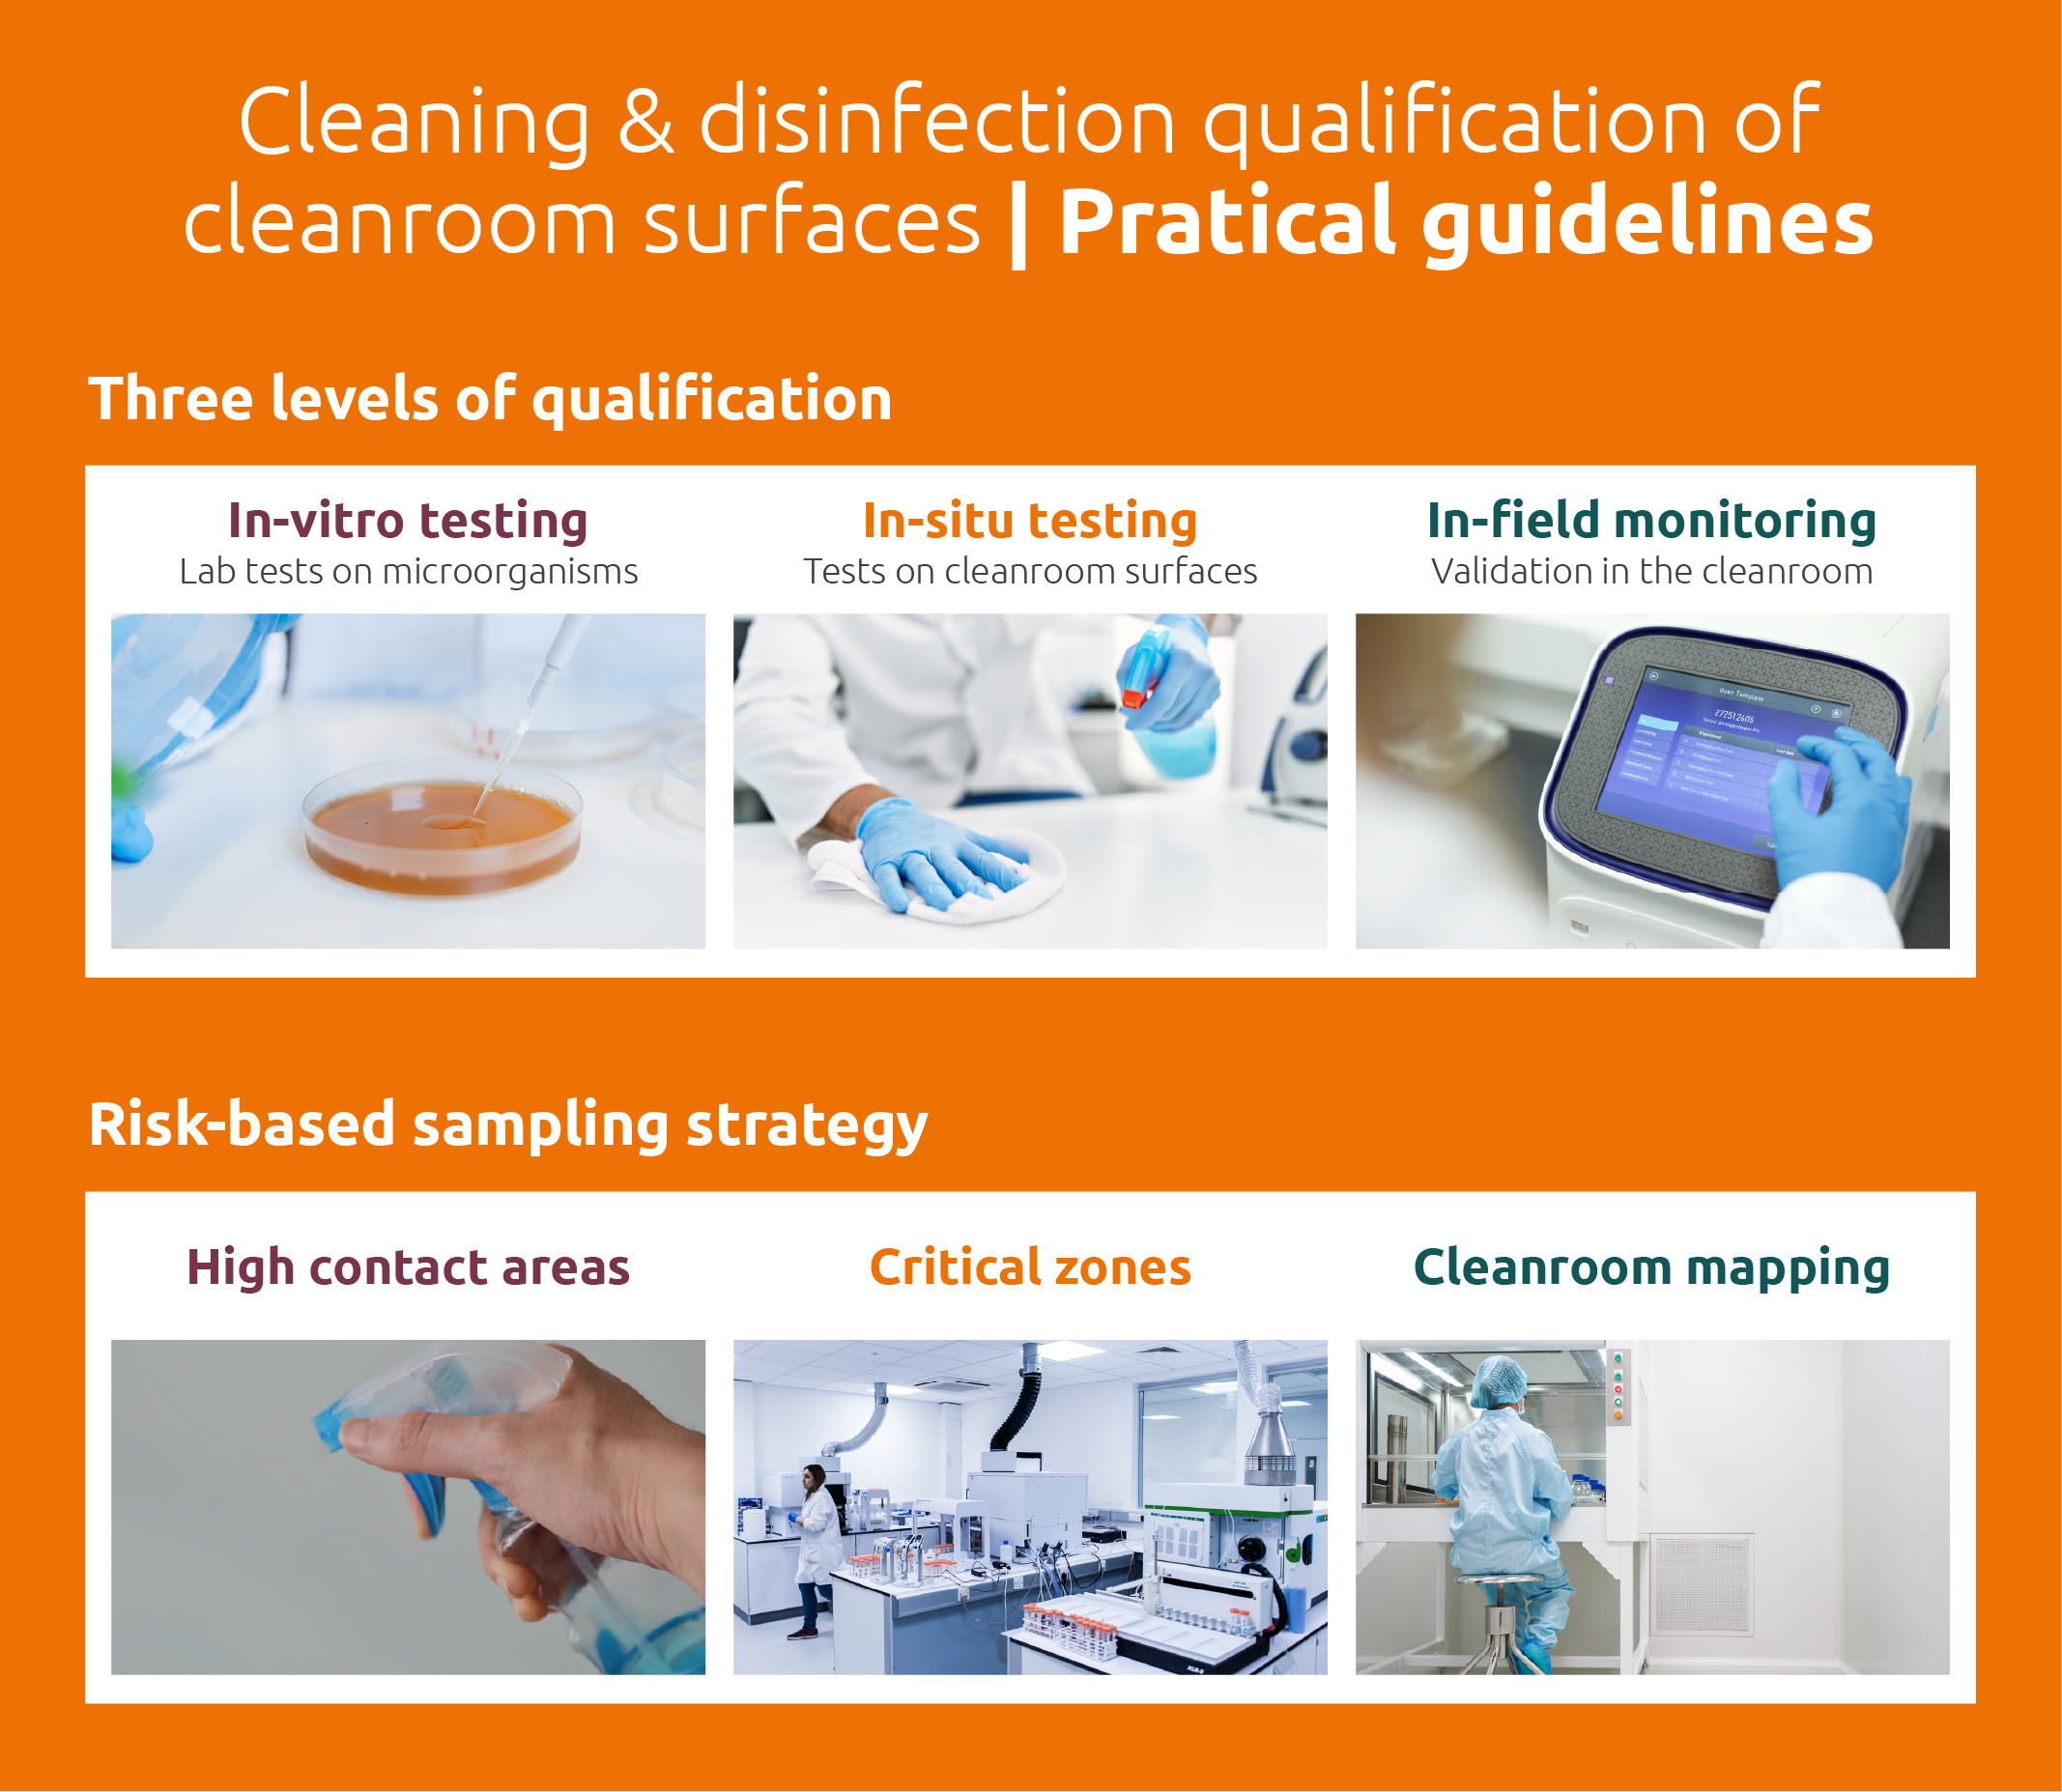
Die drei Qualifizierungsstufen
Die Qualifizierung von Reinigung und Desinfektion besteht in der Regel aus drei sich ergänzenden Stufen: In-vitro-Tests, In-situ-Oberflächenuntersuchungen und Verifizierung in der Praxis. Der Übergang von kontrollierten Labortests zu den tatsächlichen Anwendungsbedingungen trägt dazu bei, sowohl die antimikrobielle Wirksamkeit als auch die operative Reproduzierbarkeit zu bestimmen.
1. In-vitro-Tests
Auf der ersten Ebene werden Wirkstoffkandidaten unter kontrollierten Laborbedingungen bewertet. Produkte müssen bei der Konzentration und der kürzesten Einwirkzeit getestet werden, die im Verfahren festgelegt werden, und nicht nur unter den für den Hersteller günstigsten Testbedingungen.
Je nach beabsichtigter Angabe und Anwendungsbereich können gängige Methoden unter anderem folgende sein:
- Quantitative Suspensionstests, wie EN 1276 oder EN 13727 für die bakterizide Wirkung, EN 1650 oder EN 13624 für die Hefe- oder Pilzabtötung, EN 13704 für die sporizide Wirkung und EN 14476 für die viruzide Wirkung.
- Träger- oder Oberflächentests, wie z. B. EN 13697, zur Bewertung der Wirkung auf einer nicht porösen Oberfläche ohne mechanische Einwirkung.
- Kontaktzeituntersuchungen unter Berücksichtigung der minimalen Nasskontaktzeit, die Anwender in der täglichen Praxis erreichen müssen.
- Prüfungen der Wirksamkeit von Neutralisationsmitteln, der Nichttoxizität von Neutralisationsmitteln und des Rückgewinnungsgrads.
Die Neutralisation ist eine entscheidende Kontrollmaßnahme. Wenn nach der Probenahme noch aktive Rückstände des Desinfektionsmittels vorhanden sind, kann die mikrobielle Reduktion größer erscheinen als die Reduktion, die innerhalb der definierten Einwirkzeit erreicht wurde. Dies kann die Validität des gesamten Datensatzes untergraben.
Die Tests dürfen sich nicht auf Standardstämme aus der Pharmakopöe beschränken. Es müssen auch repräsentative Umweltisolate aus der Anlage einbezogen werden, insbesondere wiederkehrende, resistente oder sporenbildende Organismen, die im Rahmen des Umweltüberwachungsprogramms identifiziert wurden.
2. In-situ-Tests an repräsentativen Oberflächen
Auf der zweiten Stufe werden ausgewählte Mikroorganismen an Probekörpern von Materialien getestet, die im Reinraum verwendet werden. Dazu können unter anderem Edelstahl, Epoxid-Bodenbeschichtungen, Vinyl, Glas, Polycarbonat und spezifische Oberflächenbeschichtungen von Geräten gehören. Die Untersuchung muss die angestrebte Konzentration, die minimale Nasskontaktzeit, die Anwendungsmethode und relevante Worst-Case-Bedingungen widerspiegeln.
- Mikrobielle Reduktion auf jedem repräsentativen Material anhand vordefinierter, wissenschaftlich fundierter Akzeptanzkriterien.
- Materialverträglichkeit nach wiederholter Anwendung, einschließlich Korrosion, Fleckenbildung, Haarrissen und Rückstandsbildung.
- Der Einfluss des Zustands, der Konfiguration oder der Zugänglichkeit der Oberfläche auf eine wirksame Anwendung.
- Ob die erforderliche Einwirkzeit und die Schritte zur Entfernung von Rückständen ohne unzumutbare Beeinträchtigung des Betriebsablaufs realisierbar sind.
Wenn nachgewiesen werden muss, dass ein umfassenderes Anweisungspaket – einschließlich Reinigungs- oder Sterilisationsschritten für ein Medizinprodukt oder einen anderen wiederverwendbaren Gegenstand – wirksam und reproduzierbar ist, kann die Validierung der Reinigungs- und Sterilisationsanweisungen-Anweisungen die Validierung dieser Anweisungen unter definierten Anwendungsbedingungen unterstützen.
3. Verifizierung in der Praxis im operativen Reinraum
Auf der letzten Ebene wird der genehmigte Prozess in der Betriebsumgebung und mit den Bedienern verifiziert, die ihn routinemäßig durchführen werden. Hier treten in der Regel Mängel bei der Umsetzung zutage. Beispiele hierfür sind die Nichteinhaltung der vorgeschriebenen Nasskontaktzeit, uneinheitliche Wisch- oder Wischtechniken, Probenahmen zu einem nicht definierten Zeitpunkt im Reinigungszyklus sowie die unzureichende Entfernung von Rückständen.
Zu den relevanten Überwachungsmethoden gehören unter anderem:
- Kontaktplatten, sofern die Oberfläche und die Rückgewinnungsmethode geeignet sind.
- Wattestäbchen für kleine, unregelmäßige oder schwer zugängliche Oberflächen.
- ATP-Biolumineszenz als schnelles Hilfsinstrument und Trendindikator. Da ATP organische Rückstände misst und nicht die Abtötung von Mikroorganismen, darf es nicht als primärer Nachweis für die Wirksamkeit der Desinfektion herangezogen werden.
Die Probenahme muss zu einem vorab festgelegten Zeitpunkt nach der Reinigung und Desinfektion erfolgen. Die Standorte müssen nach dem Risikograd und nicht nach der Bequemlichkeit ausgewählt werden. Die Felduntersuchung muss auch die direkte Beobachtung der Zubereitung der Lösung, der Anwendungstechnik, des Wisch- oder Wischmusters, der Nasskontaktzeit und der Entfernung von Rückständen umfassen.
Wie man eine risikobasierte Probenahmestrategie erstellt
Nicht jede Oberfläche in einem Reinraum stellt das gleiche Kontaminationsrisiko dar. Eine dokumentierte Bewertung muss daher festlegen, wo die Probenahme am aussagekräftigsten ist, wie oft sie erforderlich ist und wie die Ergebnisse in Verbindung mit Daten aus der Umgebungsüberwachung interpretiert werden.
Zu den wichtigen Risikofaktoren gehören unter anderem:
- Häufigkeit und Art des Kontakts von Bedienpersonal, Materialien oder Geräten.
- Nähe zu kritischen Produktionsbereichen, offenen Produkten oder freiliegenden Bauteilen.
- Materialart, Oberflächenbeschaffenheit und Anfälligkeit für mikrobielle Anhaftung oder Biofilmbildung.
- Zugänglichkeit, einschließlich der Frage, ob die Oberfläche schwer zu erreichen oder schwer gründlich zu reinigen ist.
- Frühere Ergebnisse der Umgebungsüberwachung und das wiederholte Auftreten bestimmter Umgebungsisolate.
- Ereignisse oder Veränderungen, die das Kontaminationsrisiko beeinflussen können, wie z. B. Wartungsarbeiten, Änderungen der Raumaufteilung oder neue Geräte.
Ein praktischer Ausgangspunkt ist ein Reinraumplan mit einer klaren Einteilung in Zonen. Markieren Sie häufig berührte und risikobehaftete Stellen wie Türklinken, Arbeitsflächen, Bedienelemente von Geräten, Durchreichen und Fußböden in der Nähe kritischer Zonen. Verknüpfen Sie jeden Standort mit der Begründung, der Probenahmemethode, der Häufigkeit und dem anzuwendenden Verfahren. Überprüfen Sie den Grundriss erneut, wenn sich der Prozess, die Anordnung, die Materialien oder die Flora in der Anlage ändern.
So legen Sie die Häufigkeiten für Reinigung und Desinfektion fest
Die Häufigkeiten für Reinigung und Desinfektion müssen im schriftlichen Programm begründet werden. Die Entscheidung sollte die Reinraumklasse, das Prozessrisiko, die Historie der Umgebungsüberwachung und ereignisbasierte Auslöser widerspiegeln, anstatt sich auf einen allgemeinen Zeitplan zu stützen.
- Die Reinigung muss vor der Desinfektion erfolgen, wenn eine Oberflächenkontamination die Wirksamkeit des Desinfektionsmittels beeinträchtigen könnte.
- Desinfektions- und Reinigungsmittel, die in Räumen der Klassen A und B verwendet werden, müssen vor der Anwendung steril sein. Die Strategie zur Infektionskontrolle kann Situationen in anderen Klassen identifizieren, in denen ebenfalls Sterilität erforderlich ist.
- Angerührte oder verdünnte Lösungen müssen eine festgelegte und begründete Haltbarkeitsdauer während der Verwendung aufweisen und in geeigneten Behältern aufbewahrt werden.
- In den Verfahren muss festgelegt werden, wie Rückstände bei Bedarf entfernt werden, insbesondere nach der Verwendung eines sporiziden Mittels.
- Wenn gereinigte oder desinfizierte Oberflächen ungenutzt bleiben, muss im Programm geprüft werden, ob eine gerechtfertigte Reinigungswartezeit erforderlich ist.
Die Kompetenz des Ausführenden ist Teil der Prozesskontrolle
Ein technisch einwandfreies Verfahren bleibt nur dann wirksam, wenn die Anwender es verstehen und umsetzen können. Die Schulung muss daher den Unterschied zwischen Reinigung und Desinfektion, die Zubereitung von Lösungen, die Anwendungsreihenfolge, Wisch- oder Wischtechniken, die Kontrolle der Einwirkzeit, die Entfernung von Rückständen und die Dokumentationsanforderungen behandeln.
Teams, die dieses Wissen vertiefen müssen, können das „Cleaning Validation Training“ nutzen, um ein gemeinsames Verständnis der Prinzipien der Reinigungsvalidierung und deren praktischer Anwendung in einem regulierten Umfeld aufzubauen.
Häufige Fallstricke bei der Qualifizierung
- Sich auf einen einzigen antimikrobiellen Wirkmechanismus verlassen oder den regelmäßigen sporiziden Schritt überspringen.
- Verwendung der Wirksamkeitsangaben von Lieferanten, ohne die tatsächliche Konzentration, Einwirkzeit, Oberflächen und Organismen in der Anlage zu überprüfen.
- Die direkte Anwendung von Akzeptanzkriterien für Suspensionstests auf Coupontests ohne eine studienspezifische Begründung.
- Das Versäumnis, die Materialverträglichkeit und die kumulative Wirkung wiederholter Anwendungen zu bewerten.
- Die Unterscheidung zwischen Reinigung und Desinfektion in den Verfahren unklar lassen.
- Ausschließliches Testen von im Kompendium aufgeführten Stämmen und Ausschluss relevanter Umweltisolate.
- Erhebung von Wirksamkeitsdaten ohne validierte Neutralisations- und Rückgewinnungskontrollen.
- Die Verwendung von ATP-Ergebnissen als primären Nachweis für die Abtötung von Mikroorganismen.
- Durchführung von Schulungen, ohne zu überprüfen, ob diese im operativen Reinraum konsequent umgesetzt werden.
- Das Versäumnis, Daten zu analysieren oder das Programm nach einer grundlegenden Änderung neu zu bewerten.
Das Programm über den gesamten Lebenszyklus hinweg wirksam halten
Die Qualifizierung ist kein einmaliger Vorgang. Das Programm muss weiterhin auf die Einrichtung, die Strategie zur Infektionskontrolle und die Organismen abgestimmt sein, die tatsächlich bei der Umgebungsüberwachung nachgewiesen werden. Bei regelmäßigen Bewertungen müssen Trends, Abweichungen, CAPAs, Änderungen bei Desinfektionsmitteln oder Lieferanten, überarbeitete Verfahren, neue Materialien, Änderungen an Geräten sowie Verschiebungen im Profil der aus der Umgebung isolierten Organismen berücksichtigt werden.
Eine straffe Dokumentenverwaltung ist unerlässlich, da die Qualifizierungsbegründung, genehmigte Verfahren, Schulungsdaten, Abweichungen, CAPAs und Bewertungsentscheidungen miteinander verknüpft und abrufbar bleiben müssen. Ein digitales Qualitätsmanagementsystem wie QFacts eQMS kann die kontrollierte Qualitätsdokumentation und die dazugehörigen Qualitätsprozesse unterstützen.
Fazit
Ein fundiertes Qualifizierungsprogramm für Reinigung und Desinfektion verbindet Laboreffizienz, repräsentative Oberflächentests und operative Verifizierung miteinander. Es nutzt eine Risikobewertung zur Auswahl der Probenahmestellen und -häufigkeiten, umfasst relevante Isolate aus der Einrichtung, überprüft die Neutralisierung und Rückgewinnung, berücksichtigt die Materialverträglichkeit und bestätigt, dass das Bedienpersonal das Verfahren wie beschrieben durchführen kann.
Wenn diese Elemente in die Strategie zur Kontaminationskontrolle integriert und über den gesamten Lebenszyklus hinweg bewertet werden, werden Reinigung und Desinfektion zu nachweisbar kontrollierten Prozessen und sind nicht mehr nur Routinetätigkeiten, die ausschließlich auf Aussagen von Lieferanten oder vereinzelten Testergebnissen beruhen.
Über Normec Advipro
Normec Advipro stellt sicher, dass Ihr Unternehmen im Bereich Life Sciences die gesetzlichen Vorschriften einhält und gleichzeitig eine nachhaltige Compliance gewährleistet. Mit unserer Expertise in den Bereichen GMP, ISO-Normen, FDA, EMA und anderen Aufsichtsbehörden implementieren wir intelligente Lösungen, die die Einhaltung gesetzlicher Vorschriften gewährleisten und die betriebliche Effizienz verbessern. Vom Projektstart bis zur regelmäßigen Requalifizierung: Wir unterstützen Sie in jeder Phase, um optimale Leistung und ein optimales Risikomanagement zu gewährleisten.
Über Farma Consulting
Farma Consulting & Partners hat sich zum Ziel gesetzt, die erste Anlaufstelle für QA-, QP-, Qualifizierungs- und Validierungsaktivitäten im Life-Science-Sektor zu sein. Wir bauen nachhaltige, langfristige Beziehungen zu unseren Kunden auf, mit einem Ziel: Ihre Produkte sicher auf den Markt zu bringen und Ihr Qualitätssystem effizient zu implementieren, zu optimieren und zu validieren. Wir hinterfragen kontinuierlich den Status quo. In einer streng regulierten Pharmabranche werden Prozesse und Systeme oft konservativ angegangen – mit unserer Expertise in den geltenden Vorschriften setzen wir uns dafür ein, unseren Kunden zu helfen, so effizient wie möglich zu arbeiten.
Ihr Partner für Qualität, Sicherheit und Compliance
Die Life-Sciences-Branche erfordert Fachwissen und zuverlässige Unterstützung. Mit unserer umfassenden Expertise helfen wir Unternehmen, gesetzliche Vorschriften einzuhalten, Qualität zu gewährleisten und weiterhin vertrauensvoll innovativ zu sein.
Verwandte Dienstleistungen
Verwandte Artikel
07 Sept. 2026
Three Years Into Annex 1: What Inspectors Are Actually Asking For
In the pharmaceutical industry, contamination control is not just about meeting regulatory requirements. It determines whether product quality and patient safety can be demonstrated – and, in practice, whether a batch can be released and a facility can keep running.
14 Aug. 2026
Was wissen Sie über Anhang 11:2026 von Teil 4 von EudraLex? Sind Ihre IT-Systeme für Inspektionen vorbereitet?
Die aktuelle Fassung von Anhang 11 von Teil 4 des EudraLex stammt aus dem Jahr 2011 und ist nicht mehr ganz auf dem neuesten Stand. Die technologische Landschaft hat sich seitdem erheblich verändert. Die Anforderungen an das Lebenszyklusmanagement und die Datenintegrität sind deutlich strenger geworden, und der Einsatz von Cloud-Lösungen in der pharmazeutischen Industrie ist mittlerweile Standard. Regulierungsbehörden wie die EMA und die PIC/S haben ihre Absicht bekundet, Anhang 11 zu überarbeiten, um mehr Klarheit hinsichtlich seiner Auslegung zu schaffen, Leitlinien für neue Technologien zu geben und klare Anforderungen im Bereich der Datenintegrität festzulegen.
28 Apr. 2026
Ein fehlgeschlagenes APS: der Albtraum jeder sterilen Produktionsabteilung
Eine fehlgeschlagene aseptische Prozesssimulation (APS) ist der Albtraum jeder sterilen Produktionsabteilung. Sobald die Kulturflüssigkeit trüb wird, schlagen in der gesamten Organisation die Alarmglocken.
16 März 2026
Was wissen Sie über EudraLex Band 4 Anhang 11:2026? Sind Ihre Computersysteme für Inspektionen vorbereitet?
Die aktuelle Fassung von EudraLex Band 4 Anhang 11 stammt aus dem Jahr 2011 und ist nicht mehr vollständig auf dem neuesten Stand. Die technologische Landschaft hat sich seitdem erheblich verändert. Die Anforderungen an das Lebenszyklusmanagement und die Datenintegrität sind deutlich strenger geworden, und der Einsatz von Cloud-Lösungen in der pharmazeutischen Industrie ist mittlerweile Standard. Regulierungsbehörden wie die EMA und PIC/S haben Pläne zur Überarbeitung von Anhang 11 angekündigt, um mehr Klarheit hinsichtlich seiner Auslegung, Leitlinien für neue Technologien und klare Anforderungen an die Datenintegrität zu schaffen.
16 März 2026
Was ist beim Bau eines Reinraums zu beachten? | PIC/S-Norm für Krankenhäuser
Kürzlich wurde ein neuer Königlicher Erlass „über die Zubereitung und Abgabe von Arzneimitteln sowie die Verwendung und den Vertrieb von Medizinprodukten in Pflegeeinrichtungen“ veröffentlicht. Alles dazu erfahren Sie im Blog „Die neuen Vorschriften für Krankenhäuser und ihre Apotheken“. Konkret bedeutet dies, dass ab dem 1. Januar 2026 auch strengere Anforderungen an die Zubereitung von Arzneimitteln in Krankenhäusern gestellt werden. Man spricht hier von GPP, was für „Good Preparation Practices“ steht. Es wird also erwartet, dass in kontrollierten Umgebungen gearbeitet wird, wobei die Verarbeitung offener Behälter stets in belüfteten Räumen mit gefilterter Luft erfolgen muss. Mit anderen Worten: Krankenhäuser müssen für ihre Zubereitungen auch einen Reinraum mit einem entsprechenden Qualitätssicherungssystem einrichten und validieren.
16 März 2026
Die neuen Vorschriften für Krankenhäuser und deren Apotheken
In der pharmazeutischen Industrie wird bereits seit Jahrzehnten nach sehr strengen Richtlinien gearbeitet. Diese Richtlinien haben vor allem das Ziel, die Sicherheit der Patienten zu gewährleisten. Doch neben der pharmazeutischen Industrie gibt es noch andere Bereiche, in denen Produkte für Patienten hergestellt werden. Dazu zählen beispielsweise Apotheken, klinische Labore und Krankenhäuser. Auch in diesen Bereichen werden die Vorschriften strenger und die Arbeitsabläufe zunehmend stärker kontrolliert. Diese Vorschriften orientieren sich daher immer mehr an den Vorschriften für die pharmazeutische Industrie, in der Normec Advipro bereits seit fast 20 Jahren sein Fachwissen aufbaut.
25 Jan. 2026
Papierlose Validierung – (un)möglich?
In diesem Blog führt Steven dich in die Welt der papierlosen Validierung ein. Erfahre hier, was genau dahintersteckt und wie du sie in der Praxis anwenden kannst. Steven teilt seine Erfahrungen und erläutert die Herausforderungen und Entwicklungen dieser neuen Methode.