Ce guide explique comment la norme ISO 14644, les bonnes pratiques de fabrication (BPF) et le PIC/S définissent la qualification des salles blanches, ce qui se passe lors des inspections sur site et comment une requalification contribue à maintenir le statut de qualification après l'autorisation initiale.
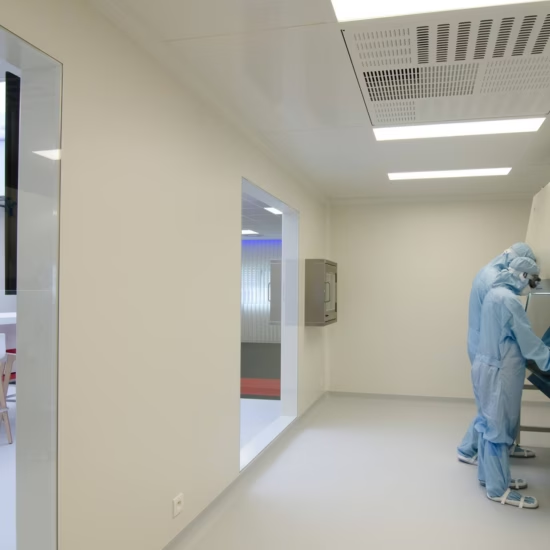
Pourquoi la qualification des salles blanches est-elle importante ?
Une salle blanche mal qualifiée peut entraîner des contaminations, le rejet de lots, des réclamations de la part des autorités de contrôle, des rappels de produits et des risques pour la sécurité des patients. Un programme de qualification structuré fournit des preuves documentées attestant que la production s’effectue dans un environnement contrôlé et que la salle offre des performances constantes dans les conditions pour lesquelles elle a été conçue.
Pour définir l'étendue appropriée des essais, les entreprises doivent tout d'abord connaître les normes en vigueur, la destination de la salle blanche ainsi que les risques liés au produit et au processus.
Qualification des salles blanches par rapport à leur classification
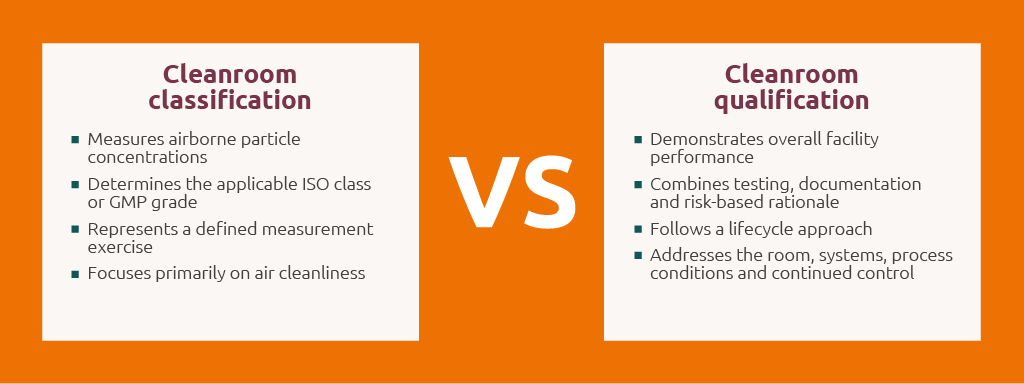
Ces deux termes sont étroitement liés, mais ne sont pas interchangeables. La classification fait partie intégrante de la qualification ; la qualification atteste des performances générales de l’installation
Le cadre réglementaire : ISO, BPF et PIC/S
ISO 14644 : la base technique
La série de normes ISO 14644 constitue la référence mondiale en matière de classification et de contrôle des salles blanches. Les parties les plus pertinentes dans la pratique sont la partie 1 pour la classification, la partie 2 pour la surveillance, la partie 3 pour les méthodes d'essai, la partie 4 pour la conception, la construction et la mise en service, ainsi que la partie 7 pour les dispositifs de séparation. Ensemble, elles définissent les classes de pureté de l'air, les limites de concentration en particules et les méthodes d'essai normalisées.
La norme ISO se concentre principalement sur le contrôle des particules en suspension dans l’air et fournit la base technique pour l’évaluation des performances des salles blanches.
BPF et annexe 1 : au-delà des particules
Les bonnes pratiques de fabrication (BPF) vont au-delà des particules en suspension dans l’air. Dans les environnements pharmaceutiques, elles portent également sur le contrôle des contaminations microbiologiques, le comportement et la tenue vestimentaire du personnel, la surveillance de l’environnement ainsi que la prise de décision fondée sur les risques.
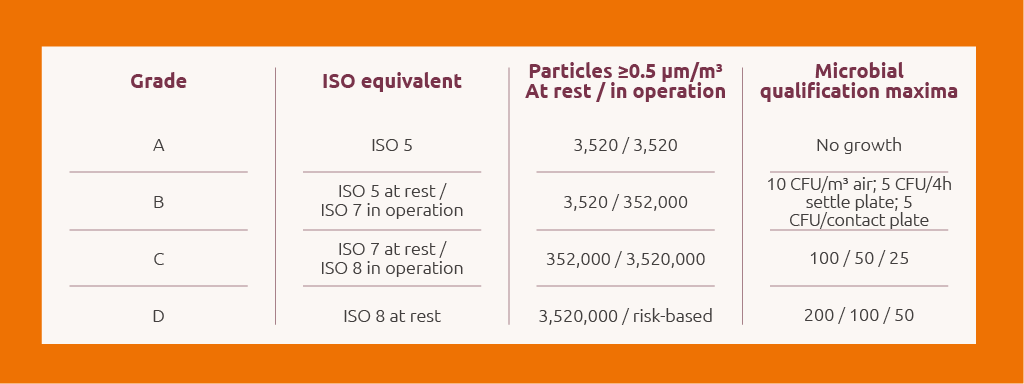
Les BPF ne remplacent pas les normes ISO, mais s’appuient sur celles-ci. Les normes ISO définissent les limites de particules et les procédures d’essai, tandis que les BPF relient le contrôle de l’environnement à la qualité des produits et à la sécurité des patients. Les classes A et B correspondent largement à la classe ISO 5 en condition de repos, la classe C à la classe ISO 7 en condition de repos et la classe D à la classe ISO 8 en condition de repos. Ces systèmes ne sont pas directement interchangeables, car les classes BPF englobent également des exigences en cours de fonctionnement ainsi que des exigences microbiologiques.
PIC/S : harmonisation des exigences mondiales
Le Pharmaceutical Inspection Co-operation Scheme soutient l’harmonisation des exigences BPF entre les autorités participantes. La directive BPF reflète les exigences de l’annexe 1 des BPF de l’UE et met l’accent sur une conception détaillée, des exigences d’inspection et une stratégie documentée de contrôle de la contamination (CCS).
Les quatre phases de la qualification des salles blanches
La qualification s’effectue selon un cycle de vie structuré. Avant le début de la qualification formelle, le cahier des charges utilisateur (URS) doit décrire clairement les performances attendues du processus et de l’installation. De nombreux problèmes survenant à un stade avancé sont dus à une exigence qui n’a jamais été définie avec suffisamment de précision.
Qualification de la conception (DQ)
Confirme que la conception proposée est conforme aux exigences approuvées, tant celles de l’utilisateur que celles réglementaires.
Qualification de l’installation (IQ)
Vérifie si les systèmes, les composants et les installations d'alimentation ont été installés correctement et conformément à la conception approuvée.
Qualification opérationnelle (OQ)
Démontre que la salle blanche et les systèmes associés fonctionnent comme prévu dans les plages de fonctionnement définies.
Qualification des performances (PQ)
Confirme les performances dans des conditions représentatives, en présence des personnes, des équipements et des activités de processus définis.
Les réglementations définissent les caractéristiques de performance à atteindre. Les essais de qualification permettent de vérifier si la salle blanche atteint effectivement ces caractéristiques de performance dans la pratique.
Tests de qualification des salles blanches : que se passe-t-il sur place ?
-
1.
Comptage des particules en suspension
Permet de mesurer la concentration en particules et facilite la classification en fonction des seuils fixés pour les classes ISO ou les niveaux GMP. Les essais sont réalisés à l'aide de compteurs de particules étalonnés, placés à des emplacements et à des hauteurs documentés et déterminés en fonction des risques, dans les conditions d'utilisation pertinentes.
-
2.
Visualisation des flux d’air (études de fumée)
Rend visibles les schémas de circulation de l'air, permettant ainsi aux équipes d'évaluer la direction des flux, les zones mortes et la protection des zones critiques. Dans le cadre des procédés aseptiques, les études doivent démontrer la protection des produits exposés et refléter des interventions représentatives.
-
3.
Vitesse de l'air et taux de renouvellement d'air
Évaluent la manière dont l'air circule dans la pièce, confirment, le cas échéant, les performances du flux d'air unidirectionnel et indiquent la fréquence à laquelle l'air de la pièce est renouvelé.
-
4.
Essai de rétablissement
Détermine la rapidité avec laquelle une pièce revient à l'état de repos défini en termes de concentration de particules après une perturbation donnée. Le temps de retour à l'état de repos doit être documenté et intégré dans les consignes d'utilisation.
-
5.
Essai d'étanchéité des filtres installés
Utilise un test à l'aérosol en amont et un balayage en aval pour détecter les fuites au niveau du média filtrant, du cadre, du joint ou du boîtier. Ce test diffère des essais d'intégrité des filtres de process de qualité stérilisation.
-
6.
Contrôle de la différence de pression
Confirme que la courbe de pression favorise le sens de circulation d'air prévu entre les locaux adjacents. Les différences de pression critiques détectées dans le CCS doivent être surveillées, enregistrées et, le cas échéant, signalées.
-
7.
Température et humidité
Indique que les conditions ambiantes restent dans les limites requises pour le produit, le processus et le personnel.
-
8.
Surveillance microbiologique
Évalue la présence de contaminants viables au moyen d'un prélèvement d'air actif, de plaques de sédimentation, d'un prélèvement de surface et d'une surveillance du personnel dans des conditions pertinentes, aussi bien à l'arrêt qu'en fonctionnement.
Classes BPF : limites de qualification pour les particules et la microbiologie
Le tableau récapitulatif suivant résume les limites présentées dans l'article original. Vérifiez toujours la norme en vigueur et les procédures approuvées par le site avant d'utiliser ces valeurs comme critères d'acceptation.
États de fonctionnement : état d’inventaire, à l’arrêt et en fonctionnement
Achèvement : la construction est terminée , mais les installations ne sont pas en service et aucun personnel n’est présent.
En mode veille : les installations d'alimentation et le système CVC sont en service, et les principaux équipements sont installés, mais le processus ne fonctionne pas et aucun personnel n'est présent.
En fonctionnement : la salle blanche, le système CVC, les équipements et le personnel fonctionnent conformément à la routine définie ou en mode de fonctionnement simulé.
Les conditions d’exploitation révèlent souvent des risques qui ne sont pas visibles lors d’un test à l’état de repos. Une salle qui respecte les valeurs limites à l’état de repos peut néanmoins présenter des défaillances lorsque des personnes, des équipements et des interventions influencent le flux d’air et le contrôle de la contamination. La qualification doit donc refléter l’utilisation réelle de l’installation.
Requalification : maintien de l’état qualifié
La qualification d’une salle blanche n’est pas un processus ponctuel. L’article original mentionne un intervalle maximal de requalification de six mois pour les zones de classes A et B, et de douze mois pour les zones de classes C et D. Il mentionne également la classification, les essais d’étanchéité des filtres terminaux, la mesure du débit d’air ou de la vitesse de l’air, ainsi que la vérification des différences de pression, dans le cadre de l’étendue minimale des essais, les tests de rétablissement devant être effectués dans des zones non unidirectionnelles définies.
Une requalification peut également s’avérer nécessaire après la mise en œuvre de mesures correctives ou à la suite de modifications apportées aux équipements, à l’installation ou au processus. Les modifications telles que le remplacement de filtres, les ajustements de l’agencement des locaux ou les changements de conditions d’exploitation doivent donc être évaluées au regard de leurs répercussions potentielles sur l’état de qualification.
Erreurs courantes lors de la qualification des salles blanches
- Un URS incomplet, dans lequel les exigences du processus n’ont pas été traduites en exigences vérifiables
- Des critères d’acceptation qui ne sont définis qu’après la génération des données
- Des essais insuffisants dans les conditions de fonctionnement
- Des études de fumée ne tenant pas compte d’interventions représentatives
- Des essais correctement réalisés, mais qui ne sont pas interprétés dans le contexte plus large des BPF et du CCS
- Un contrôle des modifications insuffisant ou une requalification retardée après des modifications apportées à l'installation, à l'équipement ou au processus
Avez-vous besoin d’aide pour la qualification des salles blanches ?
Que vous deviez qualifier une nouvelle installation, vous préparer à une inspection selon l’annexe 1 ou requalifier une salle blanche existante, Normec vous accompagne dans les essais, la validation et la surveillance de l’environnement tout au long du cycle de vie de la salle blanche.
À propos de Normec Advipro
Normec Advipro veille à ce que votre entreprise du secteur des sciences de la vie respecte les exigences réglementaires tout en garantissant une conformité durable. Grâce à notre expertise dans les domaines des BPF, des normes ISO, de la FDA, de l’EMA et d’autres autorités de réglementation, nous mettons en œuvre des solutions intelligentes qui garantissent la conformité réglementaire et améliorent l’efficacité opérationnelle. Du lancement du projet à la requalification périodique : nous vous accompagnons à chaque étape pour garantir des performances optimales et une gestion des risques optimale.
À propos de Farma Consulting
Farma Consulting & Partners a pour ambition d’être la référence en matière d’activités d’assurance qualité (QA), de responsable qualité (QP), de qualification et de validation dans le secteur des sciences de la vie. Nous établissons des relations durables et à long terme avec nos clients, avec un seul objectif : commercialiser vos produits en toute sécurité et mettre en œuvre, optimiser et valider efficacement votre système qualité. Nous remettons constamment en question le statu quo. Dans un secteur pharmaceutique strictement réglementé, les processus et les systèmes sont souvent abordés de manière conservatrice ; forts de notre expertise en matière de réglementation en vigueur, nous nous engageons à aider nos clients à travailler de la manière la plus efficace possible.
Foire aux questions : explications sur la qualification des salles blanches – exigences selon les normes ISO 14644, BPF et l’annexe 1
-
La qualification d'une salle blanche est le processus documenté visant à vérifier qu'une salle blanche et ses systèmes auxiliaires répondent de manière constante aux exigences opérationnelles, environnementales et réglementaires prédéfinies.
-
La classification mesure les concentrations de particules en suspension dans l'air et attribue une classe ou un niveau à la salle blanche. La qualification est un concept plus large qui combine la classification avec d'autres essais, une documentation et des preuves de performance fondées sur les risques.
-
Le cadre applicable dépend de l'activité, du produit et du marché. Parmi les références courantes, on peut citer la série de normes ISO 14644, l'annexe 1 des BPF de l'UE et le guide PIC/S sur les BPF.
-
L'article original indique des intervalles maximaux de six mois pour les classes A et B et de douze mois pour les classes C et D, ainsi qu'une requalification ponctuelle en cas de modifications ou de mesures correctives pertinentes.
-
Les essais types comprennent le comptage des particules, la visualisation des flux d'air, la mesure de la vitesse de l'air ou du renouvellement d'air, les essais de récupération, les essais d'étanchéité des filtres installés, les différences de pression, ainsi que la surveillance de la température, de l'humidité et des paramètres microbiologiques.
Services associés
Articles connexes
07 sept. 2026
Three Years Into Annex 1: What Inspectors Are Actually Asking For
In the pharmaceutical industry, contamination control is not just about meeting regulatory requirements. It determines whether product quality and patient safety can be demonstrated – and, in practice, whether a batch can be released and a facility can keep running.
14 août 2026
Que savez-vous de l'annexe 11:2026 du volume 4 d'EudraLex ? Vos systèmes informatiques sont-ils prêts pour les inspections ?
La version actuelle de l’annexe 11 du volume 4 d’EudraLex date de 2011 et n’est plus tout à fait à jour. Le monde technologique a considérablement évolué depuis lors. Les exigences en matière de gestion du cycle de vie et d’intégrité des données sont devenues beaucoup plus strictes, et l’utilisation de solutions cloud dans l’industrie pharmaceutique est désormais la norme. Les organismes de réglementation tels que l’EMA et le PIC/S ont fait part de leur intention de réviser l’annexe 11 afin d’apporter plus de clarté quant à son interprétation, de fournir des lignes directrices pour les nouvelles technologies et de définir des exigences claires en matière d’intégrité des données.
28 avr. 2026
Un APS raté : le cauchemar de tout service de production stérile
Un échec de la simulation de processus aseptique (APS) est le cauchemar de tout service de production stérile. Dès que le milieu de culture devient trouble, l'alerte est donnée dans toute l'organisation.
16 mars 2026
Que savez-vous de l'annexe 11:2026 du volume 4 d'EudraLex ? Vos systèmes informatiques sont-ils prêts pour les inspections ?
La version actuelle de l’annexe 11 du volume 4 d’EudraLex date de 2011 et n’est plus tout à fait à jour. Le monde technologique a considérablement évolué depuis lors. Les exigences en matière de gestion du cycle de vie et d’intégrité des données sont devenues beaucoup plus strictes, et l’utilisation de solutions cloud dans l’industrie pharmaceutique est désormais la norme. Les organismes de réglementation tels que l’EMA et le PIC/S ont fait part de leur intention de réviser l’annexe 11 afin d’apporter plus de clarté quant à son interprétation, de fournir des lignes directrices sur les nouvelles technologies et de définir des exigences claires en matière d’intégrité des données.
16 mars 2026
Quels sont les enjeux liés à la construction d'une salle blanche ? | Norme PIC/S pour les hôpitaux
Un nouvel arrêté royal « relatif à la préparation et à la délivrance des médicaments ainsi qu’à l’utilisation et à la distribution des dispositifs médicaux au sein des établissements de soins » a récemment été publié. Vous trouverez toutes les informations à ce sujet dans l’article de blog « La nouvelle réglementation pour les hôpitaux et leurs pharmacies ». Concrètement, cela signifie qu’à compter du 1er janvier 2026, des exigences plus strictes s’appliqueront également à la manière dont les médicaments sont préparés dans les hôpitaux. On parle alors de GPP, qui signifie « Good Preparation Practices » (bonnes pratiques de préparation). On s’attend donc à ce que le travail s’effectue dans des environnements contrôlés, où la manipulation de récipients ouverts devra toujours avoir lieu dans des locaux ventilés à air filtré. En d’autres termes, les hôpitaux devront également mettre en place et valider une salle blanche dotée d’un système de qualité adapté pour leurs préparations.
16 mars 2026
La nouvelle réglementation applicable aux hôpitaux et à leurs pharmacies
Dans l’industrie pharmaceutique, on travaille depuis des décennies selon des directives très strictes. Ces directives ont pour objectif principal de garantir la sécurité du patient. Mais outre l’industrie pharmaceutique, il existe d’autres environnements où des produits destinés aux patients sont préparés. On pense par exemple aux officines, aux laboratoires cliniques et aux hôpitaux. Dans ces environnements également, les réglementations se durcissent et les contrôles se multiplient. Ces réglementations s’alignent donc de plus en plus sur celles de l’industrie pharmaceutique, domaine dans lequel Normec Advipro développe son expertise depuis près de 20 ans.
25 janv. 2026
Validation sans papier : (im)possible ?
Dans cet article, Steven vous emmène à la découverte de la validation sans papier. Découvrez ici en quoi cela consiste exactement et comment vous pouvez la mettre en pratique. Steven partage ses expériences et explique les défis et les évolutions de cette nouvelle méthode.